
Circ Res 中山大学附属第一医院黄展鹏/何昕/刘晨团队揭示增强心肌细胞线粒体膜上核糖体质量控制改善病理性心肌肥厚和心力衰竭的新机制
2026-08-11 论道心血管 论道心血管 发表于上海
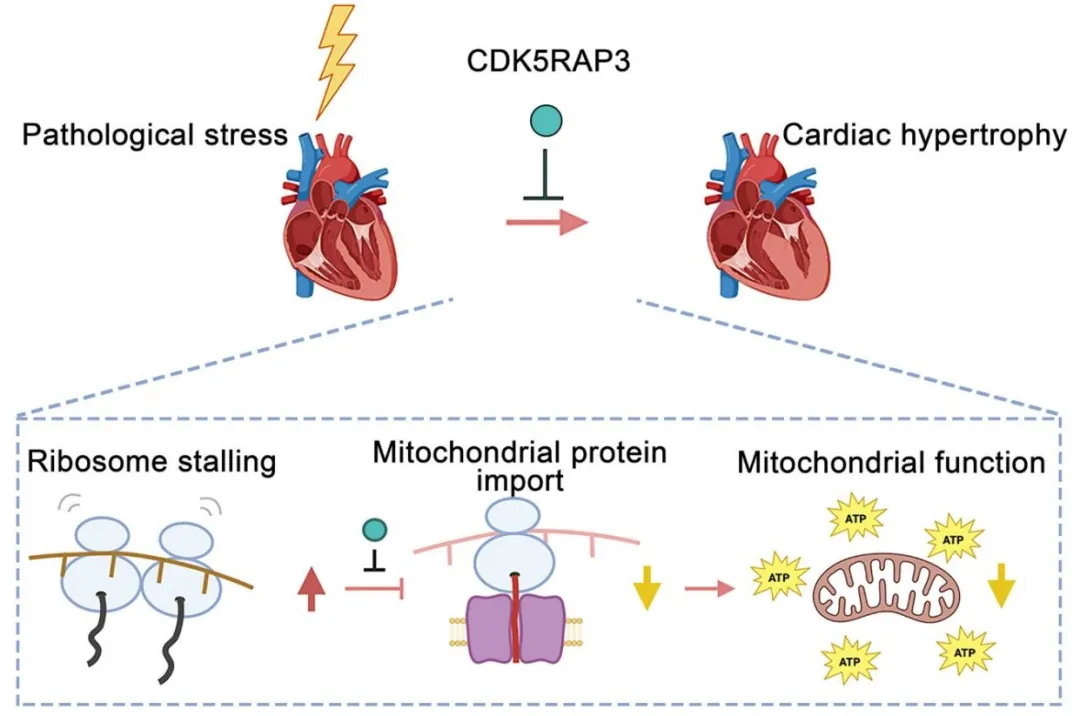
该研究首次发现线粒体外膜存在CDK5RAP3介导核糖体质控通路。其通过调控RPL26泛素化、保障PDP1线粒体转运,维持能量代谢,缓解压力负荷诱发的病理性心肌肥厚,为心衰提供新型靶向干预思路。
高血压、主动脉瓣狭窄是临床极为常见的心血管疾病,长期心室压力过负荷会诱发病理性心肌肥厚,并最终进展为心力衰竭。与运动锻炼带来的生理性心肌增厚完全不同,病理性肥厚伴随心肌细胞异常增大、间质大量纤维化、心室腔扩张、线粒体功能衰竭等一系列不可逆损伤,即便现阶段临床拥有降压、改善心肌重构等多种常规治疗手段,仍有大量患者会逐步进展为终末期心衰,远期预后极差。因此,挖掘心肌肥厚全新分子干预靶点是心血管领域的重点研究方向。
过去数十年,全球针对心肌肥厚的机制研究多集中在神经内分泌激活、炎症浸润、线粒体能量代谢障碍、心肌纤维化调控等经典方向,但很少有研究从核糖体翻译调控这一源头层面解析心脏损伤修复机制。核糖体是细胞合成蛋白的核心分子机器,近些年前沿研究证实核糖体并非结构均一的统一体,存在显著分子异质性,翻译过程受阻、核糖体碰撞停滞会产生大量毒性多肽,破坏细胞稳态;此前学界认定,介导核糖体损伤修复的核糖体质量控制(RQC)通路在一般细胞中定位于内质网膜,专门处理内质网相关翻译卡顿。相较一般细胞,心肌细胞高度依赖线粒体供能,大量编码线粒体功能蛋白的mRNA会在线粒体外膜完成共翻译转运,一旦该过程出现核糖体停滞,极易堵塞线粒体蛋白转运通道,诱发全局性线粒体损伤,这条潜在致病通路长期缺乏系统验证。
近日,中山大学附属第一医院黄展鹏研究员、何昕副研究员、刘晨教授团队在Circulation Research杂志上发表题为“CDK5RAP3-Mediated Mitochondrial RQC Alleviates Pathological Cardiac Hypertrophy”的研究论文,首次证实CDK5RAP3在心肌细胞中可特异性在线粒体表面启动核糖体质控通路,清除翻译停滞带来的毒性多肽、修复线粒体蛋白转运功能,有效遏制压力负荷诱发的病理性心肌肥厚,为高血压、瓣膜病相关心力衰竭提供了全新的治疗分子靶点。
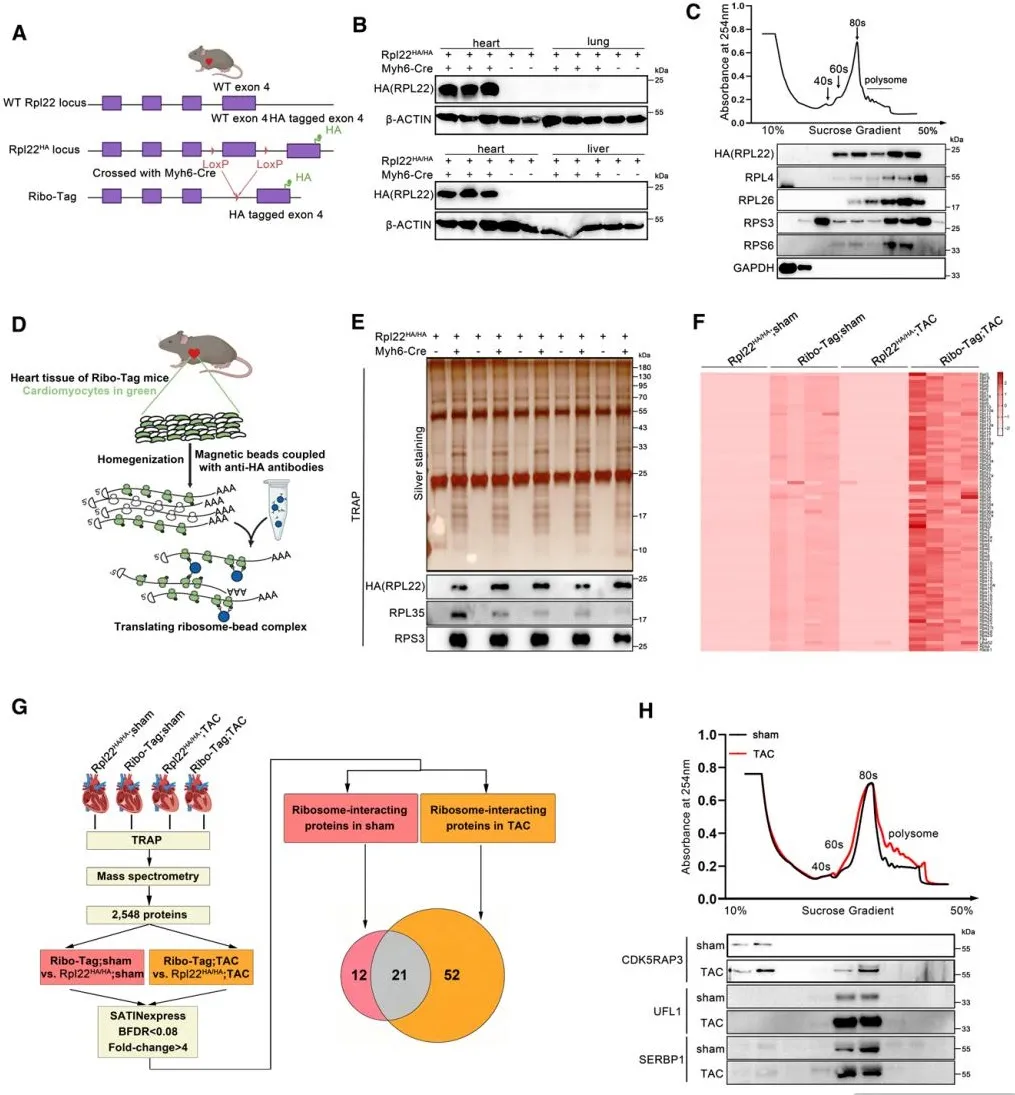
1. 利用心肌核糖体互作组筛选肥厚特异性核糖体结合蛋白
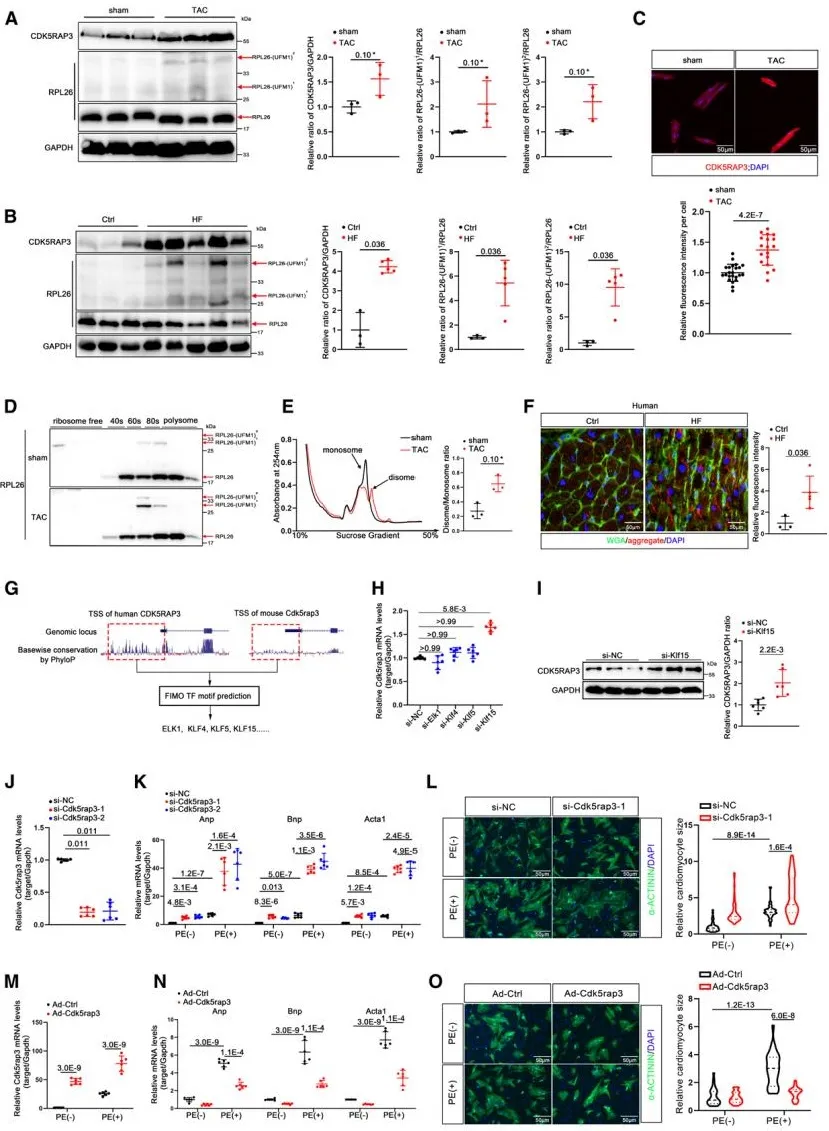
为了筛选病理性肥厚过程中特异性发挥作用的核糖体结合蛋白,研究构建心肌特异性Ribo-Tag标记小鼠,依托TRAP翻译核糖体亲和纯化技术联合4D无标记质谱,分别采集假手术与主动脉缩窄肥厚模型小鼠的心脏核糖体蛋白,通过互作组对比分析,从数十种核糖体结合蛋白中锁定仅在肥厚心脏特异性结合核糖体的CDK5RAP3,同时多聚核糖体分层实验也直观验证,病理肥厚状态下CDK5RAP3、UFL1这类翻译停滞相关蛋白会大量富集在60S/80S核糖体组分中,为后续全套机制研究锁定核心功能分子。
2. CDK5RAP3介导的核糖体质量控制通路在病理肥厚中激活并抑制心肌肥大
研究进一步探究CDK5RAP3在细胞与临床样本中的表达及功能变化,同步呈现人和心肌细胞、小鼠心肌组织的多层次验证结果,对比假手术小鼠、心衰患者与健康人群心肌组织能够看到,病理肥厚状态下CDK5RAP3蛋白水平、RPL26泛素化修饰同步升高,肥厚心肌内核糖体碰撞形成的蛋白聚集物明显增多;细胞层面实验清晰证实,敲低CDK5RAP3会直接造成心肌细胞肥大、ANP、BNP等肥厚标志物表达上调,而腺病毒介导CDK5RAP3过表达能够显著削弱苯肾上腺素诱导的心肌肥大,从细胞水平证明CDK5RAP3具备保护心肌、拮抗肥厚的作用。同时,实验还探明转录层面调控逻辑:病理肥厚中转录抑制因子KLF15表达下调,解除对CDK5RAP3基因的转录束缚,是该通路被特异性激活的上游关键诱因。
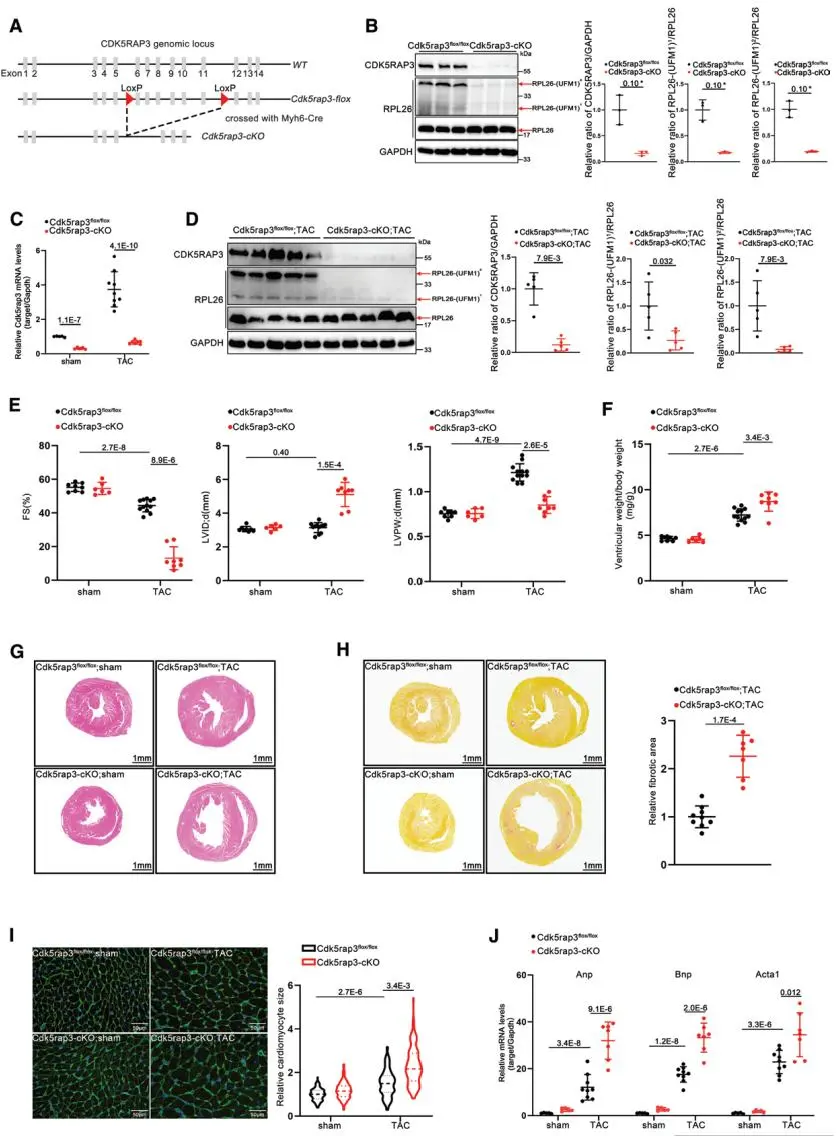
3. 心肌细胞特异性敲除CDK5RAP3加重压力负荷诱导的病理性心肌肥厚
为了在动物体内验证内源CDK5RAP3的心脏保护功能,研究构建心肌特异性CDK5RAP3敲除小鼠(cKO)并进行主动脉缩窄造模,图中展示造模后全套表型结果,在持续压力负荷刺激下,缺失内源CDK5RAP3的小鼠心脏收缩功能大幅衰退,心室出现明显扩张、室壁异常增厚,心脏重量与体重比值显著上升;心脏组织H&E、天狼星红、WGA切片染色直观体现,敲除小鼠心肌纤维化面积、单个心肌细胞横截面积均大幅增加,BNP、Acta1等肥厚相关基因表达显著上调,表明心肌细胞内CDK5RAP3缺失会大幅放大压力负荷带来的心肌损伤与心室重构。
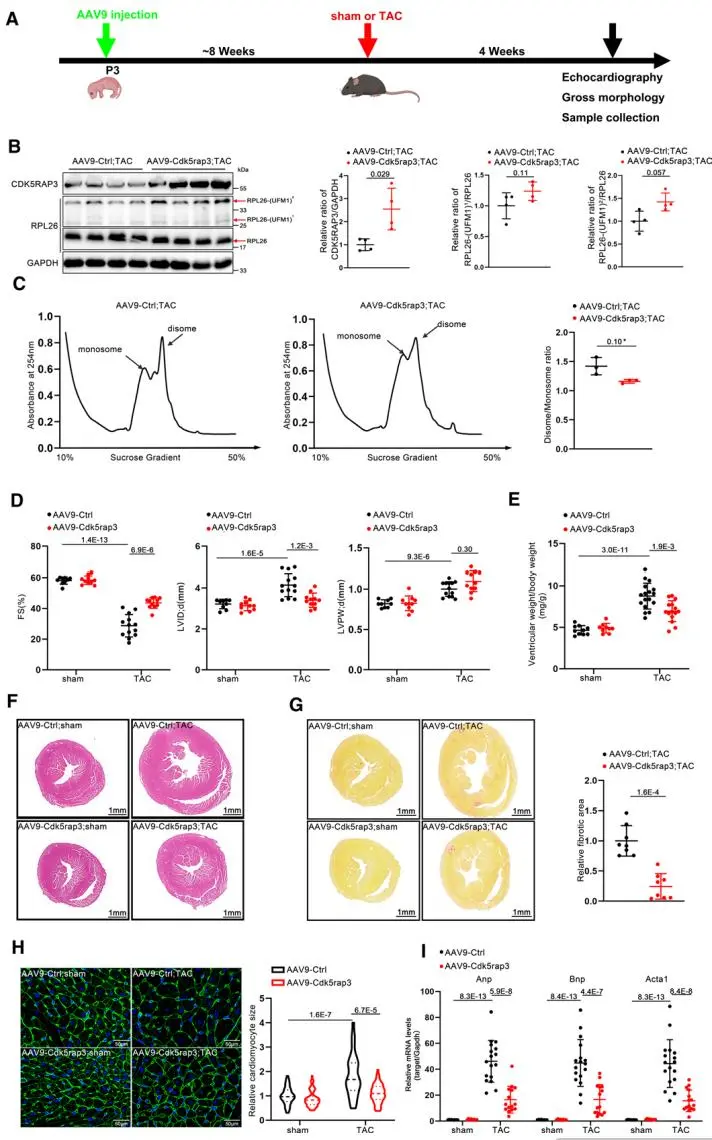
4. AAV9介导心肌细胞CDK5RAP3过表达缓解压力负荷诱导的病理性心肌肥厚
研究进一步开展体内功能获得实验,通过腺相关病毒AAV9实现心脏特异性CDK5RAP3过表达,给予过表达小鼠进行主动脉缩窄术造模发现,心肌内RPL26泛素化修饰水平显著提升,核糖体碰撞停滞的二聚体数量明显下降;心脏超声、组织切片染色、肥厚基因定量结果共同印证,上调CDK5RAP3能够改善小鼠心室收缩功能、缩小肥厚心肌体积、减轻心肌纤维化程度、下调肥厚标志基因,从动物体内证实提升CDK5RAP3表达可有效遏制病理性心肌肥厚全程进展。
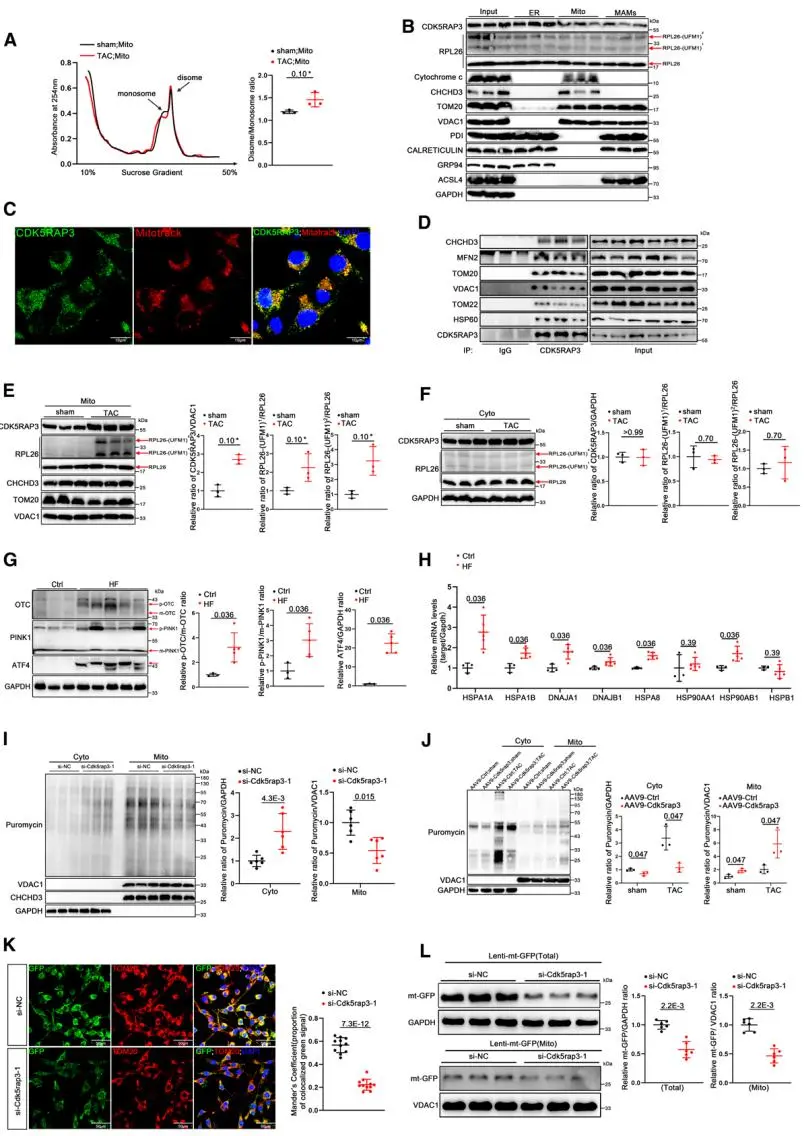
5. CDK5RAP3定位于线粒体外膜,通过核糖体质量控制维持线粒体蛋白导入
为了研究CDK5RAP3发挥作用的亚细胞定位与分子机制,研究开展多组细胞器分离与共定位实验,通过差速离心、Percoll密度梯度纯线粒体分离、线粒体相关膜分馏多重手段排除内质网蛋白污染,明确CDK5RAP3与泛素化RPL26可直接定位于线粒体外膜,免疫荧光共染也能直观观察CDK5RAP3与线粒体探针MitoTracker共定位;病理肥厚状态下线粒体外膜核糖体大量停滞,阻滞多肽直接堵塞TOM转运通道,敲低CDK5RAP3会造成新生线粒体蛋白大量滞留细胞质、无法正常转运进入基质,而过表达CDK5RAP3可以疏通TOM转运通道、恢复线粒体蛋白导入效率,首次在心肌细胞证实线粒体外膜存在独立核糖体质控通路。
6. CDK5RAP3通过调控线粒体蛋白质组稳态维持线粒体功能
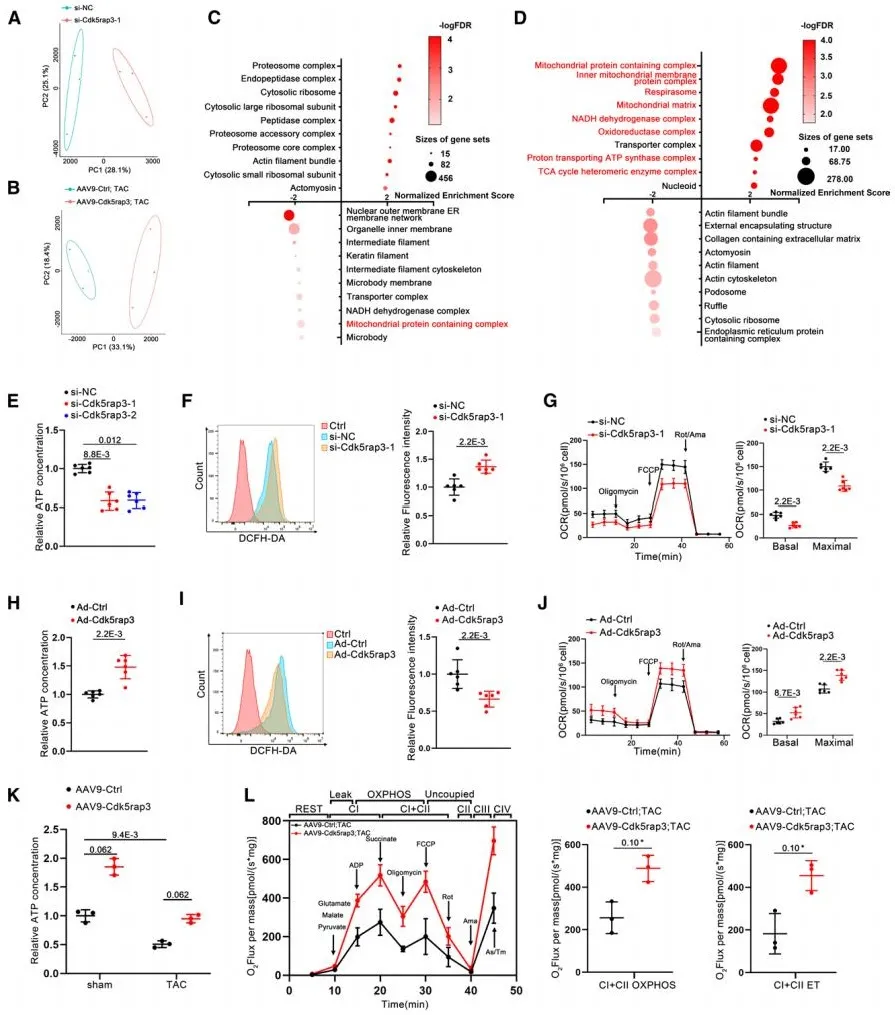
研究进一步探究CDK5RAP3对线粒体整体稳态的调控作用,围绕线粒体功能开展全套细胞与动物验证,蛋白组主成分分析、GO细胞组分富集分析显示CDK5RAP3缺失会全面扰乱线粒体相关蛋白表达,CDK5RAP3过表达则可重塑肥厚心脏线粒体蛋白质组稳态;线粒体功能检测数据表明,敲低CDK5RAP3会大幅降低心肌ATP生成、提升氧化应激ROS水平、抑制线粒体基础与最大呼吸速率;细胞、活体小鼠两套模型均证实补充CDK5RAP3能够提升氧化磷酸化效率、增加能量产出、缓解线粒体氧化损伤,明确CDK5RAP3依靠修复线粒体蛋白转运全面守护线粒体生理功能。
7. 线粒体PDP1是CDK5RAP3发挥心肌保护作用的关键下游效应分子
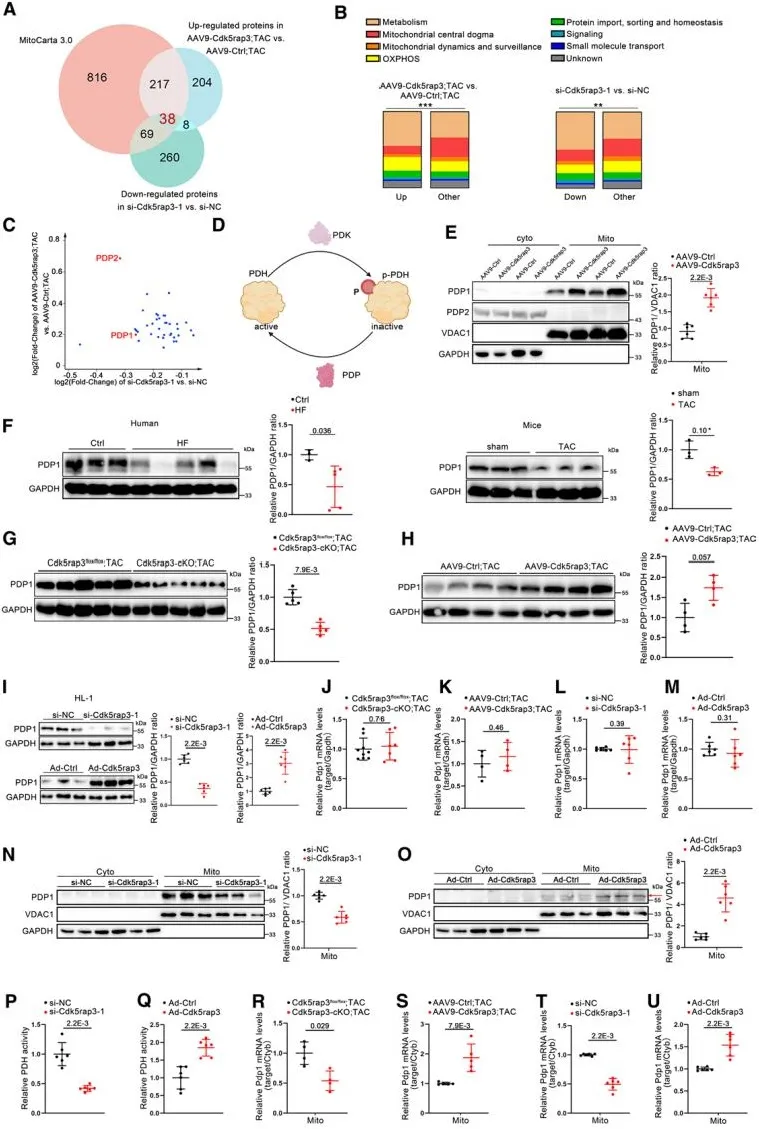
为了筛选CDK5RAP3调控的关键下游功能性线粒体靶点,研究整合两套定量蛋白组数据比对MitoCarta3.0线粒体数据库,最终锁定代谢蛋白PDP1作为核心效应分子,该蛋白特异性定位于心肌线粒体,心衰患者、肥厚小鼠心肌中PDP1蛋白显著下调;CDK5RAP3不会改变细胞整体PDP1 mRNA总量,仅特异性调控线粒体外膜PDP1的共翻译导入过程,缺失CDK5RAP3会降低线粒体PDP1含量、抑制丙酮酸脱氢酶PDH活性,直接破坏心肌糖氧化供能通路。
8. CDK5RAP3通过PDP1调节线粒体功能,并减轻心肌细胞的肥大生长
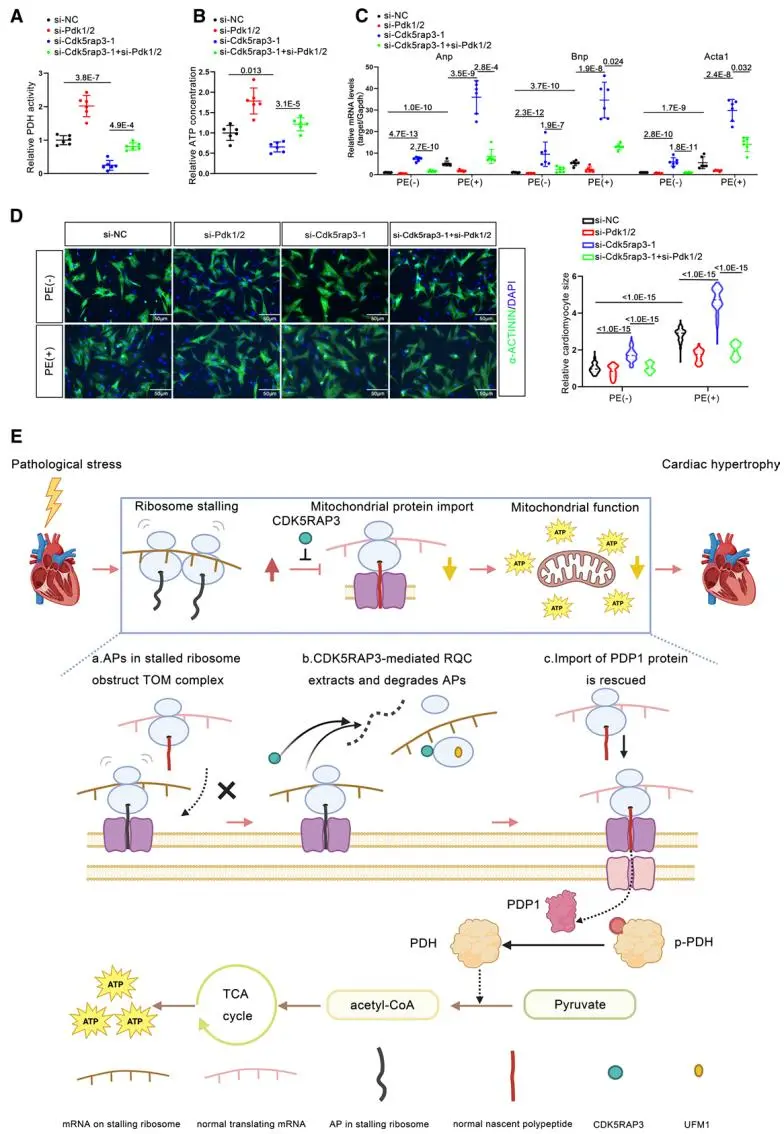
研究进一步开展通路挽救实验,结果显示敲低PDP1的拮抗分子PDK1/2,能够很大程度逆转CDK5RAP3缺失引发的ATP产能不足、心肌细胞肥大表型,直接佐证PDP1是CDK5RAP3发挥心脏保护作用的必需介导分子;机制总图清晰梳理完整病理逻辑:压力过载病理刺激下,线粒体外膜核糖体发生大规模翻译停滞,产生的阻滞多肽堵塞TOM转运通道,CDK5RAP3随即募集至线粒体膜启动RQC核糖体质控,清除堵塞多肽、恢复线粒体PDP1正常导入,稳定丙酮酸脱氢酶活性、保障心肌三羧酸循环能量供给,最终抑制心肌细胞肥大、延缓心力衰竭进程。
结论
本研究跳出以往仅关注内质网核糖体质控的固有研究框架,首次在心肌线粒体外膜发现全新应激保护通路,明确CDK5RAP3是仅响应病理性心肌损伤的特异性保护蛋白,不会干扰运动诱导的生理性心肌增厚,具备好的干预安全性潜力。研究同时给出清晰临床转化路径,短期可依托AAV9心肌靶向基因递送提升患者心肌CDK5RAP3表达,长期可开发小分子化合物特异性激活线粒体RQC通路,为高血压、主动脉瓣狭窄诱发的心力衰竭提供全新治疗思路。
中山大学附属第一医院黄展鹏研究员、何昕副研究员、刘晨教授为本文通讯作者。博士研究生彭雅芝、蔡雯雯和博士后杜泰来等为本文共同第一作者。本研究获得国家重点研发计划、国家自然科学基金、广东省自然科学基金等多个项目的资助,也获得中山大学附属第一医院的区景松教授、董吁钢教授和何建桂教授的指导和帮助。
原文链接:
https://www.ahajournals.org/doi/10.1161/CIRCRESAHA.125.328184
 分享
本网站所有内容来源注明为“梅斯医学”或“MedSci原创”的文字、图片和音视频资料,版权均属于梅斯医学所有。非经授权,任何媒体、网站或个人不得转载,授权转载时须注明来源为“梅斯医学”。其它来源的文章系转载文章,或“梅斯号”自媒体发布的文章,仅系出于传递更多信息之目的,本站仅负责审核内容合规,其内容不代表本站立场,本站不负责内容的准确性和版权。如果存在侵权、或不希望被转载的媒体或个人可与我们联系,我们将立即进行删除处理。
在此留言






#心力衰竭# #病理性心肌肥厚# #CDK5RAP3#
36 举报