IL-33,最新Nature系列综述,从免疫警报分子到疾病治疗靶点
2026-09-05 BioMED科技 BioMED科技 发表于上海
这篇综述真正重新定义的,并不是IL-33究竟属于“促炎因子”还是“抗炎因子”,而是提出了一种更加动态的理解方式。
当组织受到感染、损伤或机械刺激时,免疫系统必须迅速回答一个看似简单、实际上极其复杂的问题:到底应该发动更强的攻击,还是及时刹车并启动修复?白介素-33(IL-33)正处在这一决策过程的核心。IL-33最初被认为是一种典型的“警报素”,细胞受损后释放出来,通过受体ST2快速启动免疫反应。但过去二十年的研究逐渐发现,IL-33远不只是一个简单的促炎因子:它可以增强抗病毒和抗肿瘤免疫,也可以扩大调节性T细胞、抑制炎症;它能诱发哮喘和过敏,也能促进肺、肝、皮肤等组织修复;甚至还参与脂肪代谢和能量消耗。真正的挑战因此不再是判断“IL-33好不好”,而是理解什么细胞在什么时间、什么组织环境下感受到多少IL-33,以及它们如何决定最终生物学结局。
近日,德国风湿病研究中心柏林莱布尼茨研究所Max Löhning团队发表综述,系统梳理了IL-33及其受体ST2近年来的研究进展。这篇综述提出了一条理解IL-33复杂作用的重要主线:IL-33的功能不是由这个细胞因子单独决定的,而是由IL-33释放量、活化和失活过程、ST2表达水平、受体亚型以及局部细胞组成共同决定。特别值得关注的是,近年来对ST2基因调控方式的重新认识发现,不同免疫细胞可以调用不同启动子表达ST2:1型免疫细胞通常短暂、适量地表达ST2,而2型免疫细胞和调节性T细胞则往往持续、高水平表达ST2。这一差异,为过去看似互相矛盾的IL-33研究结果提供了统一解释,也让“按细胞类型精准调控IL-33–ST2轴”成为未来治疗哮喘、COPD、癌症、自身免疫病乃至组织损伤的重要方向。相关成果以“Interleukin-33 and its receptor: multifaceted roles and emerging therapeutic potential”为题发表在《Nature Reviews Immunology》上,Sebastian Serve为第一作者。
IL-33的故事首先要从它的“接收器”ST2说起。ST2并不是一个简单开关,而是一套具有复杂遗传调控结构的受体系统。图1a显示,人IL33R基因至少存在P1、P2和P3三个不同启动子,其中P1附近受T-bet和STAT4调节,更偏向1型免疫程序;P2附近则受到GATA3控制,更偏向2型免疫程序;P3则更多参与基质细胞等细胞中的表达。更有意思的是,同一个基因还可以通过不同转录和加工方式产生两种命运截然不同的ST2:一种位于细胞膜表面,负责真正接受IL-33信号;另一种则成为可溶性ST2(sST2),游离在体液中“截获”IL-33。这种差别直接改变了细胞感知危险信号的方式。图1b显示,1型免疫细胞中的ST2往往只是短暂升高,而且水平相对有限;2型免疫细胞中的ST2却可以长期保持在较高水平。IL-33与膜上ST2结合后,还需要IL-1RAP共同组成受体复合物,随后启动MYD88、IRAK1/4和TRAF6,并进一步激活ERK、p38、JNK和NF-κB等信号通路(图1c)。与此同时,sST2、SIGIRR以及DUSP5、DUSP10等又在不同环节不断踩下“刹车”。图1d则给出了ST2膜蛋白的预测三维结构。换句话说,从基因启动子,到受体亚型,再到胞内信号,IL-33的作用在真正发生之前就已经被设置了多重调节关卡。
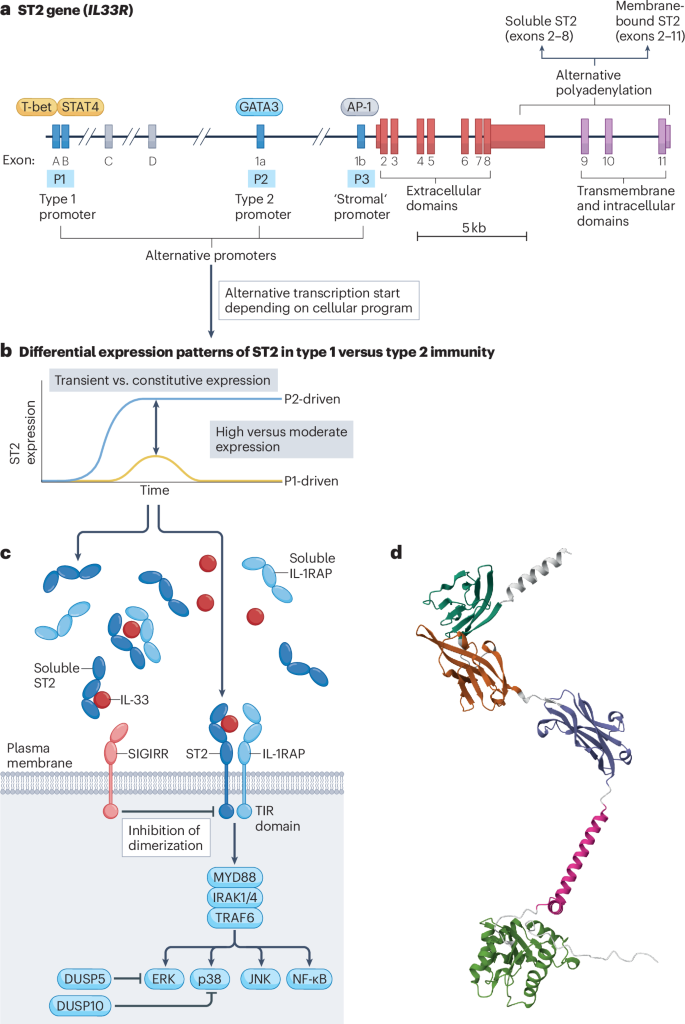
图1:ST2表达与信号传导的多层级调控
IL-33自身同样被严格“封印”。正常情况下,它大量存在于上皮细胞、内皮细胞和成纤维细胞等屏障和基质细胞的细胞核中,并与染色质结合。只有组织受到损伤或应激后,IL-33才会被释放到细胞外。图2展示了这一极其精细的调控过程:细胞凋亡时,caspase 3和caspase 7会把IL-33切成失活片段,避免不必要的炎症;而在真正的组织损伤环境中,中性粒细胞和肥大细胞释放的蛋白酶反而可以把IL-33加工成更短、更活跃的形式,其生物活性甚至可提高10—30倍。但这种强烈的报警信号不会一直持续。IL-33进入细胞外空间后会迅速氧化,从而失去与ST2结合的能力;sST2又可以像“诱饵受体”一样将IL-33截住。也就是说,IL-33更像是一个局部、短暂而高强度的危险信号。值得注意的是,最新研究还提示,氧化后的IL-33可能绕开ST2,通过RAGE–EGFR复合物影响上皮细胞,但这一机制仍需要更多体内证据验证(图2)。
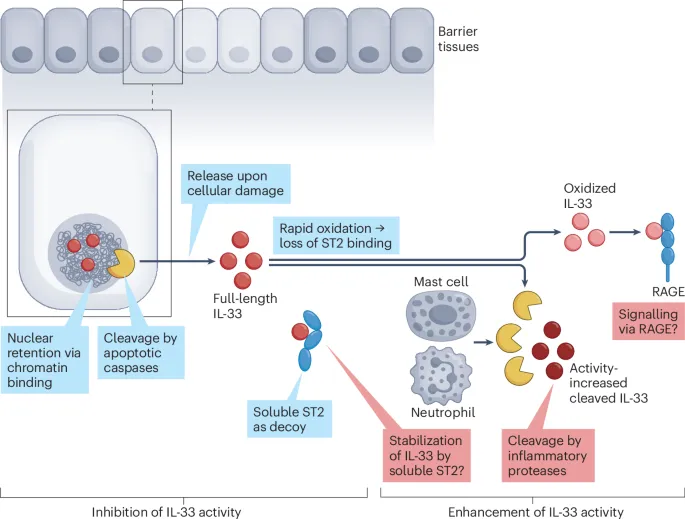
图2:IL-33活性的“油门与刹车”
真正让IL-33研究发生观念变化的,是对1型和2型免疫细胞差异性“听取”IL-33方式的认识。图3左侧显示,在CD8⁺ T细胞、TH1细胞、NK细胞和NKT细胞中,STAT4和T-bet驱动P1启动子,使ST2短暂表达。此时IL-33更像一脚“油门”,促进IFNγ和细胞毒性效应分子的产生,从而强化抗病毒、抗肿瘤反应。相反,在TH2细胞、ILC2、调节性T细胞、肥大细胞和嗜酸性粒细胞中,GATA3主导P2启动子,ST2则长期、高水平存在(图3右侧)。这些细胞因此可以在IL-33刚刚释放时迅速响应,产生IL-5、IL-13、AREG和IL-10等分子,推动2型免疫、免疫抑制和组织修复。
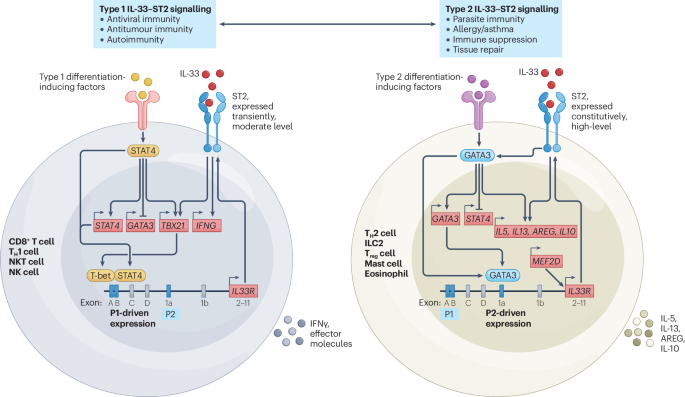
图3:1型与2型免疫细胞以不同方式感知IL-33
这一框架很好地解释了IL-33在病毒感染中的“双重身份”。病毒造成组织损伤后,IL-33从基质细胞和受损组织中释放,可以促进CD8⁺ T细胞、TH1细胞和NK细胞扩增,提高抗病毒效应;在慢性感染中,它还能够帮助维持TCF1⁺干样CD8⁺ T细胞群体(图4)。但IL-33同时又会激活Treg细胞,限制过强的炎症反应。在肺部,它还可能通过2型免疫细胞增强气道高反应性。因此,同一个IL-33信号,既可能帮助清除病毒,也可能参与感染相关哮喘加重。文章还指出,血液中升高的sST2已经在严重登革热和COVID-19等疾病中表现出潜在的预后价值。
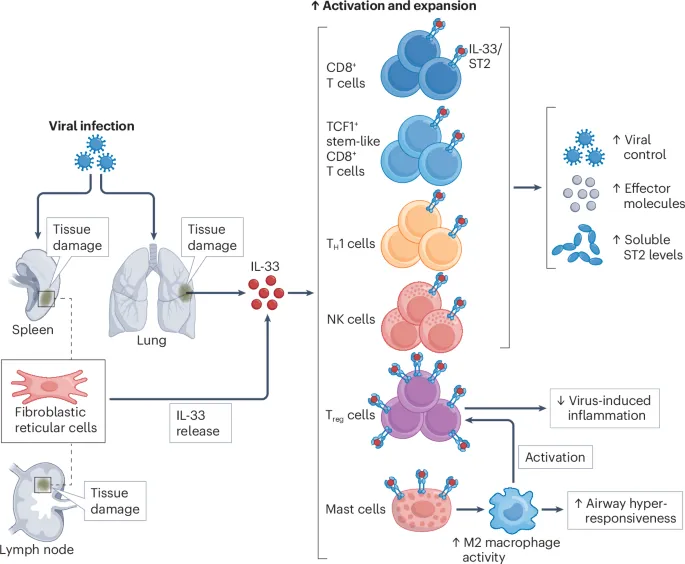
图4:IL-33在抗病毒免疫中的双重作用
来到肿瘤微环境,IL-33的“两面性”更加明显。图5左侧展示了它的促肿瘤一面:IL-33能够增加ST2⁺ Treg细胞的稳定性和免疫抑制能力,促进M2样巨噬细胞形成,进而帮助肿瘤维持干性、耐药和免疫逃逸;ILC2产生的IL-13在部分肿瘤中也可能促进迁移和侵袭。但图5右侧又显示,IL-33可以增强CD8⁺ T细胞和NK细胞的细胞毒性,提高TH1细胞功能,促进树突状细胞进行抗原呈递,某些情况下甚至帮助ILC2诱导三级淋巴结构形成。因此,癌症治疗中真正值得思考的并不是简单“阻断IL-33”,而是能否只压制促肿瘤的P2—GATA3型ST2程序,同时保留甚至增强P1—T-bet/STAT4型抗肿瘤程序。这一思路也是文章最具启发性的地方之一:未来细胞因子治疗可能不再只是“开”或者“关”,而是精确控制究竟让哪类细胞听见这个信号。
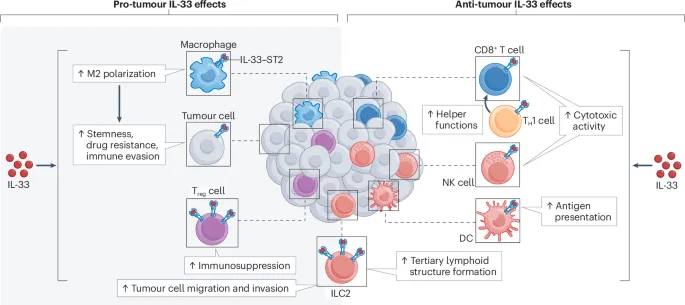
图5:IL-33在肿瘤中的“双刃剑”效应
IL-33的影响甚至延伸到了脂肪组织。图6显示,脂肪组织中的PDGFRα⁺基质细胞和内皮细胞可以持续产生IL-33,它一方面激活ILC2,促进IL-5和IL-13产生,维持嗜酸性粒细胞和M2样巨噬细胞;另一方面还可以促进ST2⁺ Treg细胞在脂肪组织中积累。ILC2产生的甲硫氨酸-脑啡肽样肽能够促进脂肪细胞表达UCP1,使白色脂肪向具有更高产热能力的“米色脂肪”转变,从而提高能量消耗。在小鼠实验中,这与脂肪量下降和葡萄糖稳态改善相关。
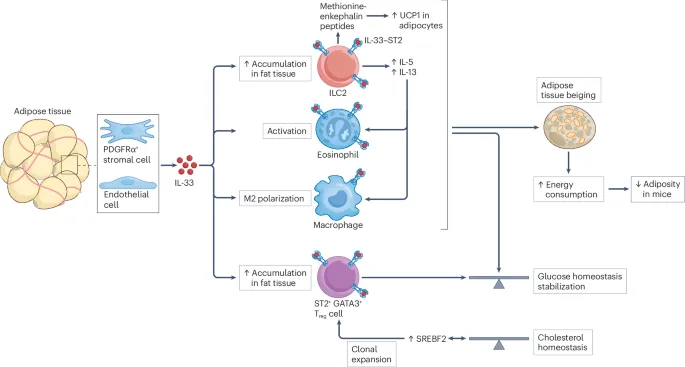
图6:IL-33连接免疫与脂肪代谢。
在组织修复中,IL-33同样扮演着重要角色。组织损伤后,IL-33可激活ST2⁺ ILC2和Treg细胞,促进AREG、IL-13等修复相关因子释放,并推动M2样巨噬细胞参与屏障恢复,这一作用已在肺、皮肤、肝脏、肾脏和心脏等组织中得到观察(图7)。也正因为IL-33既能放大炎症,又能促进修复,针对IL-33或ST2的临床治疗效果并不总是一致:在急性炎症阶段阻断该通路可能有益,但若干预发生在组织修复阶段,则可能反而削弱必要的再生过程,因此未来治疗的关键在于结合疾病阶段、组织环境和具体细胞类型进行更精准的调控。
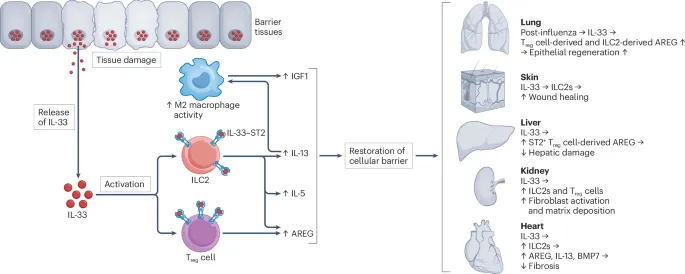
图7:IL-33驱动组织修复与再生。
小结
总体来看,这篇综述真正重新定义的,并不是IL-33究竟属于“促炎因子”还是“抗炎因子”,而是提出了一种更加动态的理解方式:IL-33是一种高度受控的组织损伤报警信号,而ST2的细胞特异性表达决定了究竟是谁能够听见这声警报。未来研究的关键,将从“是否阻断IL-33”转向“在什么时间、什么组织、针对哪类细胞调控IL-33–ST2信号”。如果能够进一步解析P1、P2和P3启动子的细胞特异性调控,并结合疾病分期和患者分型,IL-33–ST2轴有望从一个作用复杂、结果难以预测的细胞因子系统,真正转变为可以精准操控的治疗靶点。
 分享
本网站所有内容来源注明为“梅斯医学”或“MedSci原创”的文字、图片和音视频资料,版权均属于梅斯医学所有。非经授权,任何媒体、网站或个人不得转载,授权转载时须注明来源为“梅斯医学”。其它来源的文章系转载文章,或“梅斯号”自媒体发布的文章,仅系出于传递更多信息之目的,本站仅负责审核内容合规,其内容不代表本站立场,本站不负责内容的准确性和版权。如果存在侵权、或不希望被转载的媒体或个人可与我们联系,我们将立即进行删除处理。
在此留言





#IL-33#
29 举报