
同一额叶25年内依次发生星形细胞瘤/非典型性脑膜瘤/高级别胶质瘤,分子检测结果不同排除克隆转化,无放疗暴露也需长期监测
2026-09-05 绘真医讯 绘真医讯 发表于上海
本病例凸显碰撞瘤带来的诊断和治疗挑战,并强调需要进行全面分子谱分析,以更好地理解其发病机制。
背景:碰撞瘤是指不同组织学类型的肿瘤在相邻区域共存,在神经肿瘤学中较为罕见。虽然已有脑膜瘤-胶质瘤碰撞的报道,但在无放射治疗史的情况下序贯发生极为少见,不仅带来诊断挑战,也提示其背后可能存在尚未明确的致病机制。
观察:一名31岁女性于2000年接受左额叶WHO 1—2级星形细胞瘤切除,未接受放射治疗。18年后,同一部位发生非典型性脑膜瘤(WHO 2级),组织学和免疫组织化学证实上皮膜抗原阳性、胶质纤维酸性蛋白阴性。再过7年,出现具有少突胶质细胞瘤样特征和1p/19q共缺失的高级别胶质瘤(WHO 3级)。分子谱显示两种肿瘤改变不同:脑膜瘤具有NCOR2、CHD4、ELP1突变和22q缺失;胶质瘤则携带IDp p.R172H、TERT启动子、NOTCp及CIC突变。尽管两者均有1p/19q缺失,这些差异仍支持其为异时性原发肿瘤。
启示:本病例表明,即使未接受放射治疗,也可能发生异时性碰撞瘤,准确诊断需要整合组织病理学和分子检测。长期警惕对于发现序贯肿瘤至关重要;共同微环境或遗传通路可能参与肿瘤发生。全面分子谱分析有助于阐明发病机制并指导管理。
引言
脑膜瘤和胶质瘤是最常见的原发性脑肿瘤,脑膜瘤约占颅内肿瘤的24%—30%,胶质瘤约占20.3%。这些肿瘤通常独立发生,但少数病例可在相邻或重叠区域同时存在不同组织学类型的肿瘤;这种现象在神经肿瘤学中称为碰撞瘤。神经系统内不同肿瘤类型同时发生极为罕见,主要与既往放射暴露或肿瘤包裹机制有关。然而,也有零星病例在无放疗或化疗史的情况下发生,提示可能存在其他尚未充分认识的致病机制。
现有研究显示,累及胶质瘤和脑膜瘤的碰撞瘤可能存在重叠的遗传改变,包括CDKN2A、TAF1L、CSMD3和PDGF突变,这些改变可能参与其发生。尽管已有这些发现,驱动碰撞瘤形成的确切分子机制仍不清楚。有观点提出,微环境相互作用、“区域癌化”或共同祖细胞起源可能参与其中,但仍需进一步研究。鉴于此类病例罕见,扩大碰撞瘤病例资料,尤其是既往无放射暴露者,对于揭示潜在生物学通路至关重要。
本文报告一例在相同或相邻解剖区域先后发生3种原发性脑肿瘤的患者:首先为低级别星形细胞瘤(WHO 1—2级),随后为非典型性脑膜瘤(WHO 2级),最后为高级别胶质瘤(WHO 3级),期间未接受放射治疗或化疗。本病例凸显碰撞瘤带来的诊断和治疗挑战,并强调需要进行全面分子谱分析,以更好地理解其发病机制。
病例
低级别星形细胞瘤的初次表现与管理
患者女性,31岁,于2000年因持续头痛就诊。神经系统查体未见局灶性异常。神经影像检查显示左额叶占位性病变;原始病历未注明具体检查技术。患者接受左额开颅手术,记录显示病灶达到全切除。组织病理学证实为弥漫浸润性星形细胞瘤,按照当时的标准形态学标准分为WHO 1—2级。术后接受短期辅助化疗,但档案文件未注明具体方案;未接受放射治疗。患者恢复顺利,早期未见复发。
无放射治疗史非典型性脑膜瘤的诊断:首次手术18年后
首次手术18年后,患者出现进行性淡漠、执行功能障碍和反复局灶性癫痫发作,病程2个月。鉴于既往左额叶星形细胞瘤病史,MRI发现左额叶不均匀强化肿块,大小6.3×4.5 cm,伴囊性成分、不规则环形强化、显著瘤周水肿和中线移位,最初被明确解释为胶质瘤复发(图1A)。术前多学科共识强烈倾向于转化后的高级别胶质瘤。
组织病理学分析却显示为非典型性脑膜瘤(WHO 2级)。肿瘤可见典型脑膜上皮样旋涡结构、核异型性和自发性坏死(图1B)。免疫组织化学进一步支持这一意外诊断:波形蛋白(VIM)呈弥漫强阳性,上皮膜抗原(EMA)呈膜阳性,CD34阳性勾勒出丰富的肿瘤血管;胶质标志物则完全缺失,胶质纤维酸性蛋白(GFAP)和S100均为阴性。结合Ki-67指数10%,这些结果与胶质细胞谱系不符(图1C—H)。
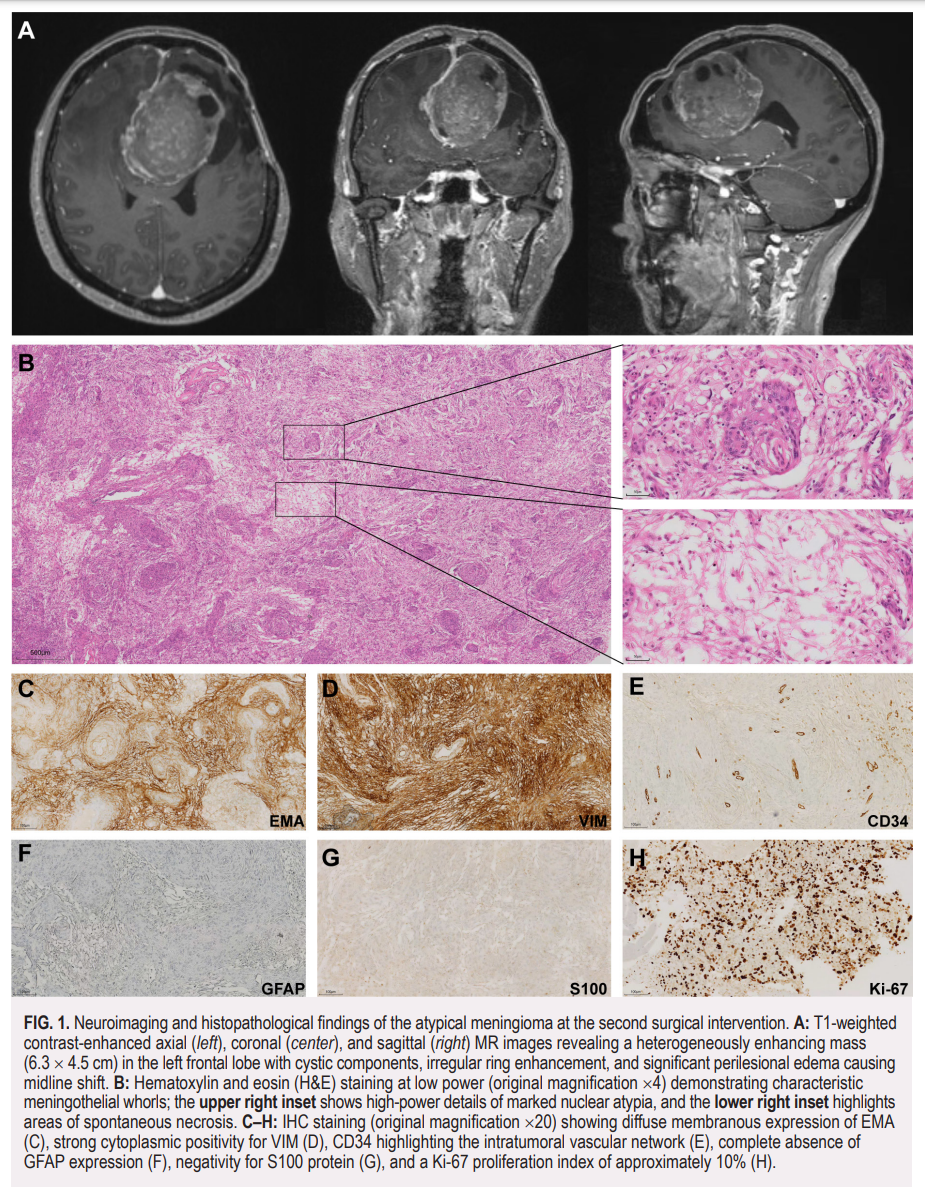
图1. 第二次手术时非典型性脑膜瘤的神经影像和组织病理学表现。(A)T1加权增强轴位(左)、冠状位(中)和矢状位(右)MRI显示左额叶不均匀强化肿块(6.3×4.5 cm),伴囊性成分、不规则环形强化及显著瘤周水肿,导致中线移位。(B)低倍H&E染色(原始放大倍数×4)显示典型脑膜上皮样旋涡结构;右上插图高倍显示显著核异型性,右下插图显示自发性坏死区域。(C—H)免疫组织化学染色(原始放大倍数×20):EMA弥漫膜表达(C),VIM胞质强阳性(D),CD34突出显示瘤内血管网(E),GFAP完全不表达(F),S100蛋白阴性(G),Ki-67增殖指数约10%(H)。
具有少突胶质细胞瘤样特征的高级别胶质瘤复发:第二次手术7年后
首次就诊25年后,即第二次切除7年后,监测MRI显示复发:左额叶病灶大小5.5×4.8 cm,弥散受限(弥散加权成像高信号、表观弥散系数低信号),不均匀强化,并在左侧脑室三角区发现2个可疑强化结节(图2A)。鉴于患者既往复杂诊断史,临床保留了广泛的鉴别诊断。尽管影像学意见不一致——从原发、无放疗暴露的WHO 1—2级星形细胞瘤到自发性非典型性脑膜瘤——患者仍选择手术治疗。
组织病理学证实为具有少突胶质细胞瘤样形态的高级别胶质瘤(WHO 3级)(图2B)。关键免疫组织化学结果包括GFAP阳性、Olig-2局灶表达、IDp-R132H阴性、ATRX核表达保留、热点区Ki-67增殖指数达30%、NeuN表达、MGMT局灶免疫反应以及EMA少量表达(图2C—J)。
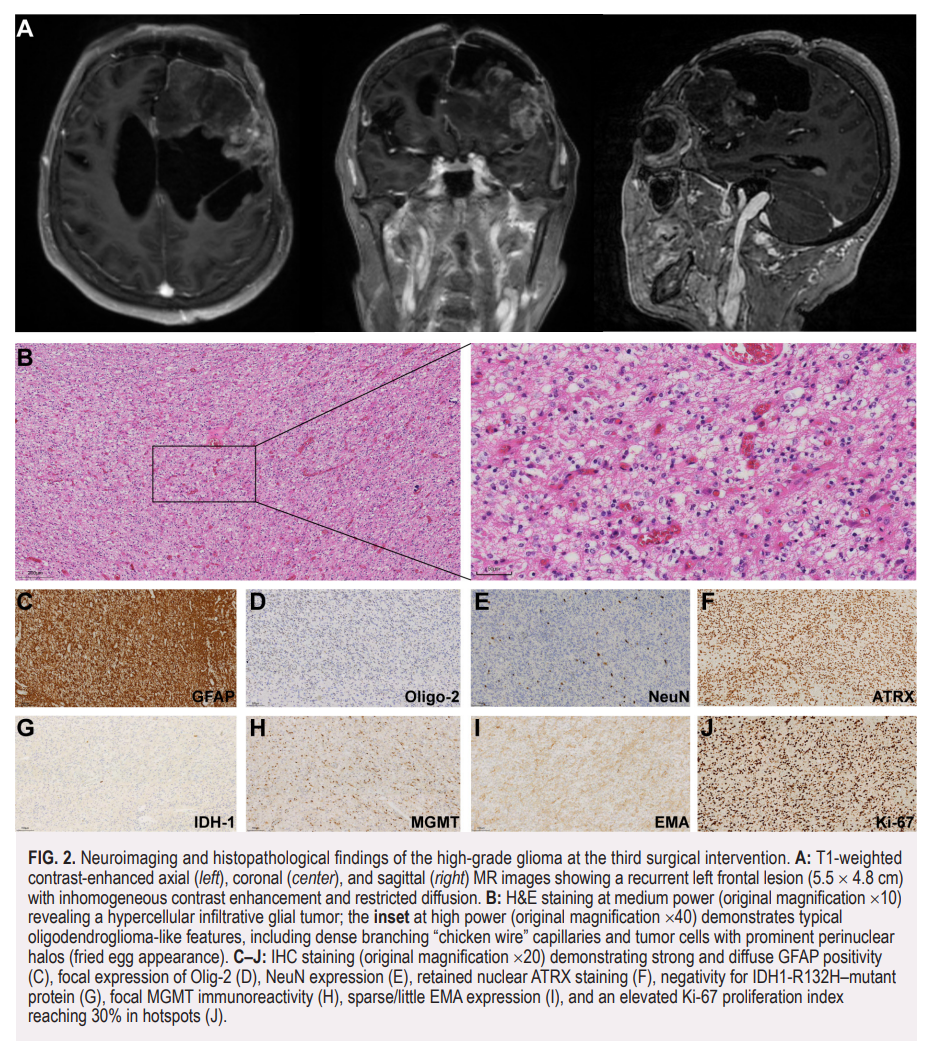
图2. 第三次手术时高级别胶质瘤的神经影像和组织病理学表现。(A)T1加权增强轴位(左)、冠状位(中)和矢状位(右)MRI显示左额叶复发病灶(5.5×4.8 cm),呈不均匀强化并伴弥散受限。(B)中倍H&E染色(原始放大倍数×10)显示高细胞密度的浸润性胶质肿瘤;高倍插图(原始放大倍数×40)显示典型少突胶质细胞瘤样特征,包括致密分支状“鸡网样”毛细血管和具有明显核周空晕的肿瘤细胞,即“煎蛋样外观”。(C—J)免疫组织化学染色(原始放大倍数×20):GFAP强而弥漫阳性(C),Olig-2局灶表达(D),NeuN表达(E),ATRX核染色保留(F),IDp-R132H突变蛋白阴性(G),MGMT局灶免疫反应(H),EMA少量表达(I),热点区Ki-67增殖指数升至30%(J)。
分子谱证实异时性原发肿瘤
为进一步明确诊断并探索2018年脑膜瘤与2025年胶质瘤之间可能的共同特征,研究对两份肿瘤样本进行了下一代测序(NGS)(表1)。2018年脑膜瘤存在NCOR2错义突变,以及CHD4和ELP1内含子剪接位点突变;未检出3级脑膜瘤的典型遗传改变,如CDKN2A/B缺失或TERT启动子突变。染色体分析显示1p、19q和22q缺失,但未见7号染色体扩增或10号染色体缺失(+7/−10)。组织病理学上,该肿瘤符合WHO 2021非典型性脑膜瘤(WHO 2级)标准,表现为有丝分裂活性增加、脑浸润以及至少3项高级别特征,如高细胞密度、核异型性和自发性坏死。
与之相反,2025年胶质瘤携带IDp p.R172H、TERT启动子、NOTCp和CIC突变,并伴1p/19q共缺失,但无+7/−10。尽管共同的1p/19q缺失最初提示两者可能有关,互斥的突变谱——例如2025年存在而2018年不存在的IDp突变——以及不同免疫组织化学模式,支持诊断为两种异时性原发肿瘤:2018年的非典型性脑膜瘤,以及2025年IDH突变型、1p/19q共缺失的高级别胶质瘤(WHO 3级)。
原文一致性提示:摘要和正文将该IDp变异写为p.R172H,但表1列为c.515G>A(p.R172K)。此外,引言称患者未接受化疗,而病例部分明确记载首次手术后接受过短期辅助化疗、方案不详。本文按各处原文如实保留。
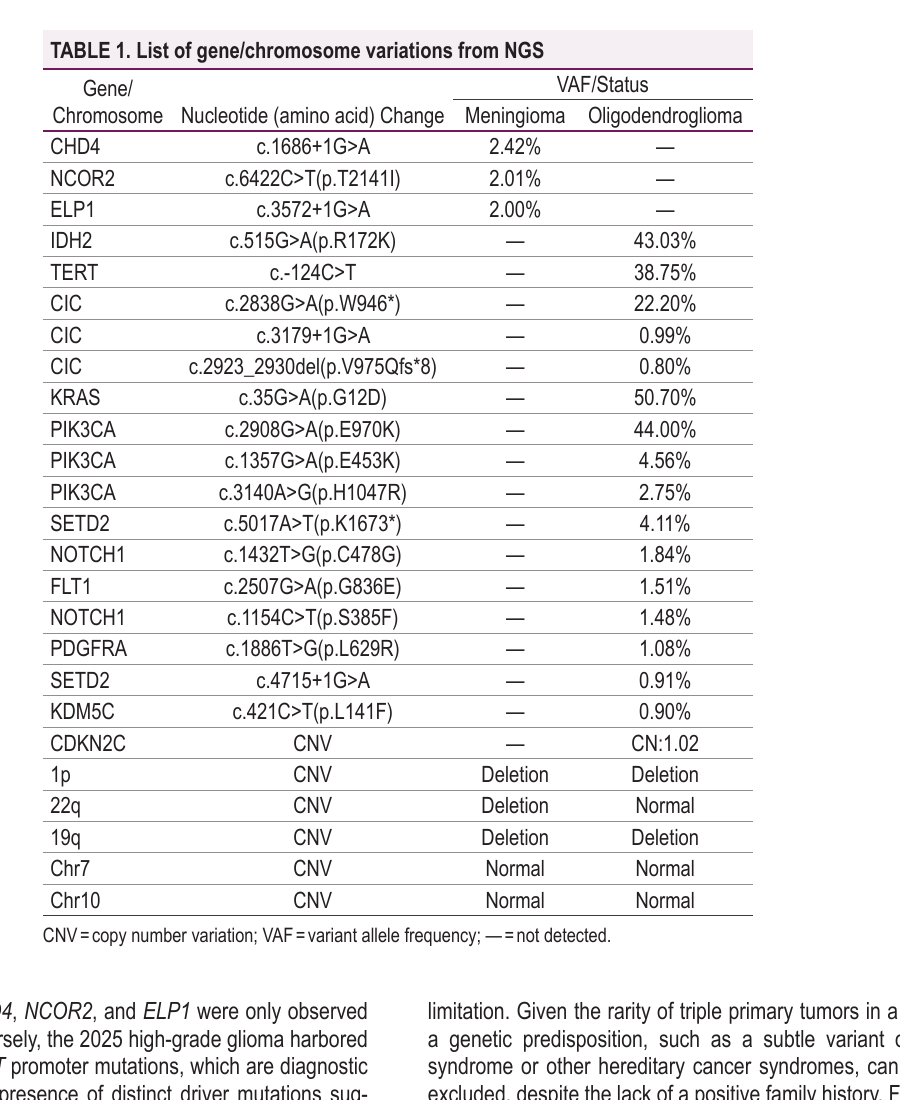
表1. NGS检出的基因/染色体变异列表。列出脑膜瘤和少突胶质细胞瘤样胶质瘤中的核苷酸/氨基酸改变、变异等位基因频率及拷贝数状态。CNV:拷贝数变异;VAF:变异等位基因频率;“—”:未检出。
文献回顾
研究使用PubMed/MEDLINE数据库开展系统性文献检索,采用综合检索策略,将胶质瘤相关词汇——“glioma”[MeSH]、“glioblastoma”[标题/摘要]、“astrocytoma”[标题/摘要]和“oligodendroglioma”[标题/摘要]——与脑膜瘤相关词汇——“meningioma”[MeSH]、“meningioma”[标题/摘要]和“meningeal tumor”[标题/摘要]——组合,并限定为病例报告和病例系列。最终识别出8例无既往颅脑放疗史、脑膜瘤与胶质瘤共存或序贯发生的相关病例(表2)。
纳入患者年龄30—72岁,平均53.0岁,性别分布相同,男性4例、女性4例。所有病例均表现为脑膜瘤与胶质瘤在相邻解剖区域同步共存或异时性发生。脑膜瘤亚型包括典型性和非典型性,胶质瘤则涵盖从低级别星形细胞瘤到高级别病变的广泛组织学谱,包括WHO 3级和胶质母细胞瘤。
分子和免疫组织化学谱在病例间具有显著异质性。尽管现有资料并不完整,但仍显示出不同的分子特征:IDH状态包括突变、野生型或未报告;Ki-67/MIB-1指数差异较大,从<1%到较高增殖率;GFAP表达模式也不一致,支持两种肿瘤来源于不同细胞谱系。主要治疗为手术;部分病例根据肿瘤等级和复发模式接受辅助化疗或放射治疗。各研究对随访资料的报告不一,限制了全面的结局分析。
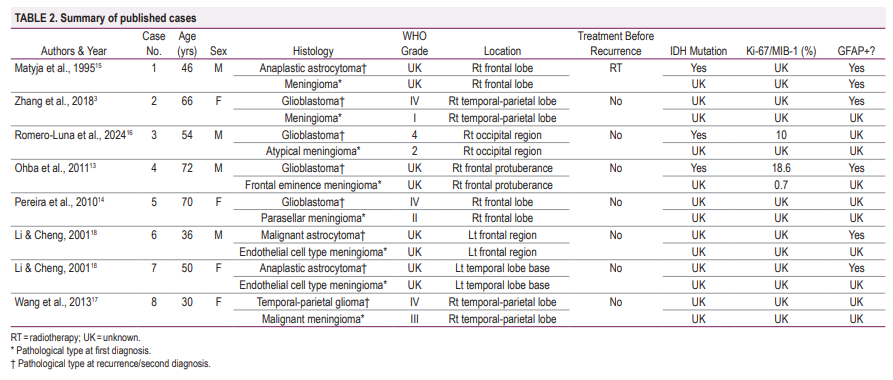
表2. 已发表病例汇总。列出8例患者的年龄、性别、组织学、WHO等级、部位、复发前治疗、IDH突变、Ki-67/MIB-1指数及GFAP表达。RT:放射治疗;UK:未知;*首次诊断时的病理类型;†复发/第二次诊断时的病理类型。
讨论
观察
世界范围内已有多篇文献报道颅内脑膜瘤与胶质瘤先后发生。然而,在无放疗史及肿瘤家族史的患者中,于相邻部位依次出现3种不同组织学类型的肿瘤——低级别星形细胞瘤、非典型性脑膜瘤和高级别胶质瘤——极为罕见。其罕见性凸显详细记录的重要性,因为这为理解不依赖放射诱因的中枢神经系统肿瘤序贯发生和进展背后的复杂生物学机制提供了独特视角。
分类与碰撞瘤定义
碰撞瘤通常分为同步性和异时性两类。表2所总结的同步性碰撞瘤,是指组织学不同的肿瘤同时确诊。这类病例通常提示特定解剖区域内存在共同致病机制,或暴露于共同的致癌因素。相比之下,本病例所示异时性碰撞瘤为序贯发生,可能反映独特遗传易感性、局部微环境改变,或既往临床干预相关的肿瘤诱发。放疗后异时性肿瘤已有较多记录,通常与放射诱导的22q12区NF2基因位点缺失或突变相关;但像本例一样未接受放射治疗而发生者十分罕见。
潜在致病机制
原发性颅内异时性碰撞瘤的机制仍不明确,但多种假说可解释本病例。第一,这些肿瘤可能共享“共同微环境”,局部旁分泌信号、细胞外基质组成和微血管结构可在不同时间促进不同肿瘤类型发生。第二,2000年首次手术后的炎症反应和组织修复过程可能刺激异常胶质细胞增殖及后续恶性转化。第三,具有多向分化能力的肿瘤干细胞可能发生异常谱系定向,导致同一区域形成组织学不同的肿瘤。这些肿瘤是否能够相互转化仍存在争议:部分观点认为它们是彼此独立事件,另一些观点则提出可能存在谱系可塑性。
分子演化及独立性证据
患者肿瘤的分子分析显示,二者既有共同特征,也有各自独特改变。2018年脑膜瘤和2025年胶质瘤均存在1p/19q共缺失,但22q缺失及CHD4、NCOR2和ELP1特异性改变仅见于脑膜瘤。相反,2025年高级别胶质瘤携带IDp和TERT启动子突变,属于胶质瘤的诊断性标志。
不同驱动突变的存在提示,即使部分改变重叠,两种肿瘤仍为独立实体,而非脑膜瘤直接克隆性转化为胶质瘤。在病历记录准确的前提下,共同标志物可能涉及P53、VEGF、EGFR和PDGFR等共同致癌因素,提示局部“区域癌化”效应。
局限性与临床意义
本病例存在明显局限。最重要的是,2000年首次星形细胞瘤手术的病历和影像资料已经丢失,难以确认最初病理亚型,也无法从最初阶段完整追踪分子演化。此外,2000年化疗方案资料不完整,可能影响对肿瘤自然史的理解。尽管存在这些资料缺口,本病例仍强调整合分子分析和长期纵向监测的必要性。研究此类罕见事件对于阐明肿瘤间相互作用和恶性进展十分重要。
肿瘤组织NGS为脑膜瘤和胶质瘤的独立克隆起源提供了有力证据,但未进行血液等胚系突变分析仍是重要局限。鉴于同一患者发生三重原发肿瘤极为罕见,即使无阳性家族史,也不能完全排除李-佛美尼综合征轻型变异或其他遗传性肿瘤综合征等遗传易感性。未来对此类复杂病例的研究应优先开展肿瘤-胚系配对测序,以充分明确这些肿瘤源于共同遗传易感性,还是纯粹源于局部微环境因素。
启示
本病例为临床实践和研究提供了多项重要启示。第一,即使没有颅脑放疗史,序贯、异时性原发性颅内肿瘤也可发生于同一解剖区域。临床医师评估既往有脑肿瘤病史患者的复发或新发病灶时,应保持高度警惕,因为单凭影像学不能可靠区分肿瘤类型。
第二,全面组织病理学和分子评估(包括NGS)对于准确区分不同肿瘤类型、识别共同或差异性分子特征至关重要。第三,碰撞瘤可能涉及局部微环境因素、干细胞可塑性及潜在肿瘤间信号的复杂相互作用,进一步说明理解肿瘤生物学不能仅依赖传统组织学。最后,必须进行长期随访并保存详细记录,因为序贯肿瘤可在初诊数年甚至数十年后发生;早期识别可为手术规划、靶向治疗和预后咨询提供依据。总体而言,本病例扩充了原发性颅内碰撞瘤的知识体系,并为其诊断、发病机制和管理提供了新见解。
文献来源:Wang F, Chang M, Yan M, et al. Triple metachronous primary brain tumors: sequential occurrence of astrocytoma, atypical meningioma, and high-grade glioma without radiotherapy exposure. Illustrative case. J Neurosurg Case Lessons. 2026;11(24):CASE26149. doi:10.3171/CASE26149.
 分享
本网站所有内容来源注明为“梅斯医学”或“MedSci原创”的文字、图片和音视频资料,版权均属于梅斯医学所有。非经授权,任何媒体、网站或个人不得转载,授权转载时须注明来源为“梅斯医学”。其它来源的文章系转载文章,或“梅斯号”自媒体发布的文章,仅系出于传递更多信息之目的,本站仅负责审核内容合规,其内容不代表本站立场,本站不负责内容的准确性和版权。如果存在侵权、或不希望被转载的媒体或个人可与我们联系,我们将立即进行删除处理。
在此留言


#原发性脑肿瘤#
35 举报