Circ Res 哈尔滨医科大学李悦教授团队揭示MBNL2调控心肌肥厚及心功能障碍新机制
2026-09-05 论道心血管 论道心血管 发表于上海
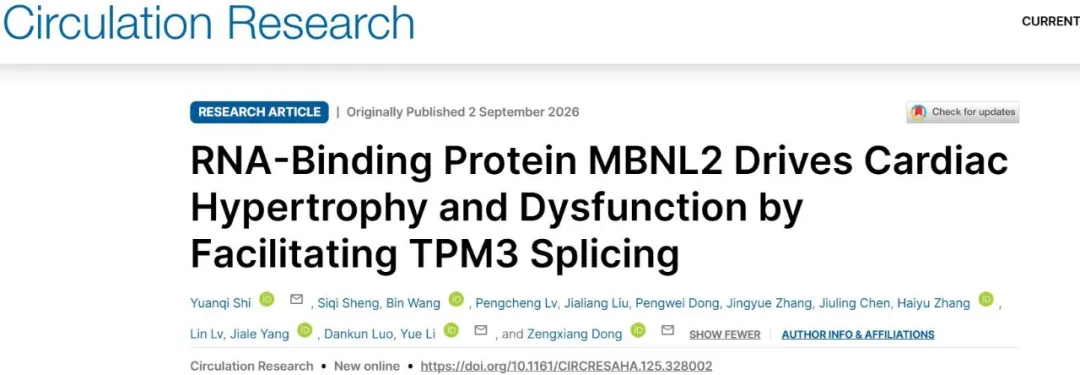
研究揭示了RNA结合蛋白MBNL2在病理性心肌肥厚中的重要作用:MBNL2通过促进TPM3第9号外显子的可变剪接,增加TPM3-Δe9剪接异构体的生成,进一步抑制PPAR信号通路并引发线粒体功能障碍。
病理性心肌肥厚是心脏在长期压力负荷、神经体液激活等病理刺激下发生的重要重构表型,其持续进展可伴随心肌纤维化、心脏结构与功能异常,并最终发展为心力衰竭。目前,针对病理性心肌肥厚的有效干预策略仍较为有限,深入解析其发生发展的关键分子机制、寻找新的治疗靶点具有重要意义。近年来,异常RNA可变剪接逐渐被认为是心脏重构的重要调控机制,但其在病理性心肌肥厚中的具体作用及分子机制仍有待进一步阐明。
2026年9月2日,哈尔滨医科大学附属第一医院李悦教授、董增祥研究员团队在心血管领域权威期刊Circulation Research发表题为“RNA-Binding Protein MBNL2 Drives Cardiac Hypertrophy and Dysfunction by Facilitating TPM3 Splicing”的研究论文。研究揭示了RNA结合蛋白MBNL2在病理性心肌肥厚中的重要作用:MBNL2通过促进TPM3第9号外显子的可变剪接,增加TPM3-Δe9剪接异构体的生成,进一步抑制PPAR信号通路并引发线粒体功能障碍,最终促进病理性心肌肥厚和心功能障碍,为阐明RNA可变剪接介导的心脏重构提供了新的机制视角。
首先,研究团队通过公共数据集分析发现,MBNL2在心力衰竭(HF)和扩张型心肌病(DCM)患者心脏组织中均显著上调,提示其可能参与病理性心脏重构。随后,研究团队分别构建了主动脉弓缩窄术(TAC)和异丙肾上腺素(ISO)诱导的小鼠心肌肥厚模型,并采用血管紧张素II (Ang II)和ISO诱导体外心肌细胞肥大。多种模型结果一致显示,MBNL2表达升高与心肌肥厚表型密切相关。
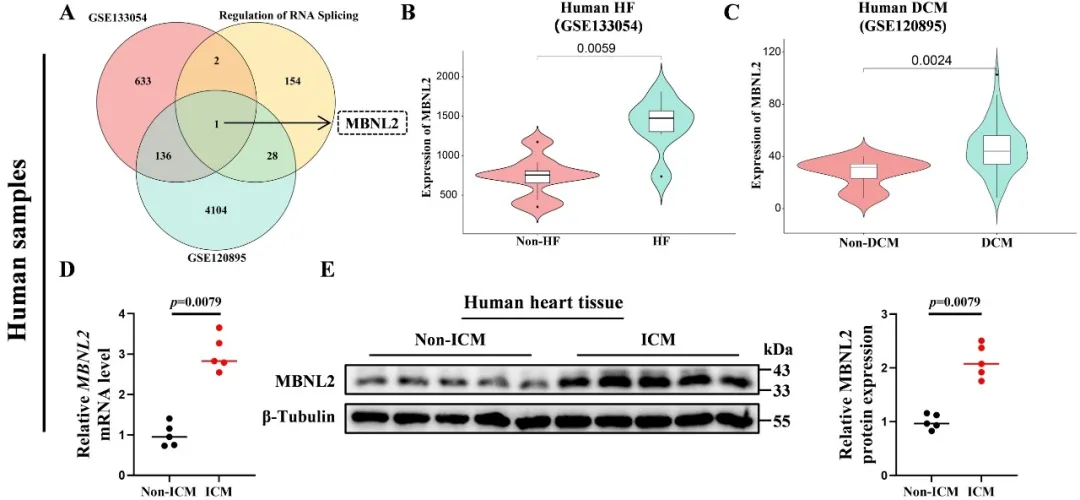
图1. MBNL2在心肌肥厚与心力衰竭中表达升高
为了明确MBNL2在心肌肥厚中的功能,研究团队发现心肌细胞特异性过表达MBNL2 (AAV9注射)可引起小鼠心肌肥厚、心肌纤维化和心脏功能障碍。机制研究进一步将焦点指向RNA可变剪接。RNA测序及剪接分析显示,TPM3是Ang II刺激和MBNL2过表达条件下共同且显著的差异剪接靶点。生物学实验证实,过表达MBNL2促进TPM3的9号外显子发生跳跃并生成TPM3-Δe9剪接异构体,RNA pull-down和RIP实验证实了MBNL2蛋白与TPM3 mRNA的结合。
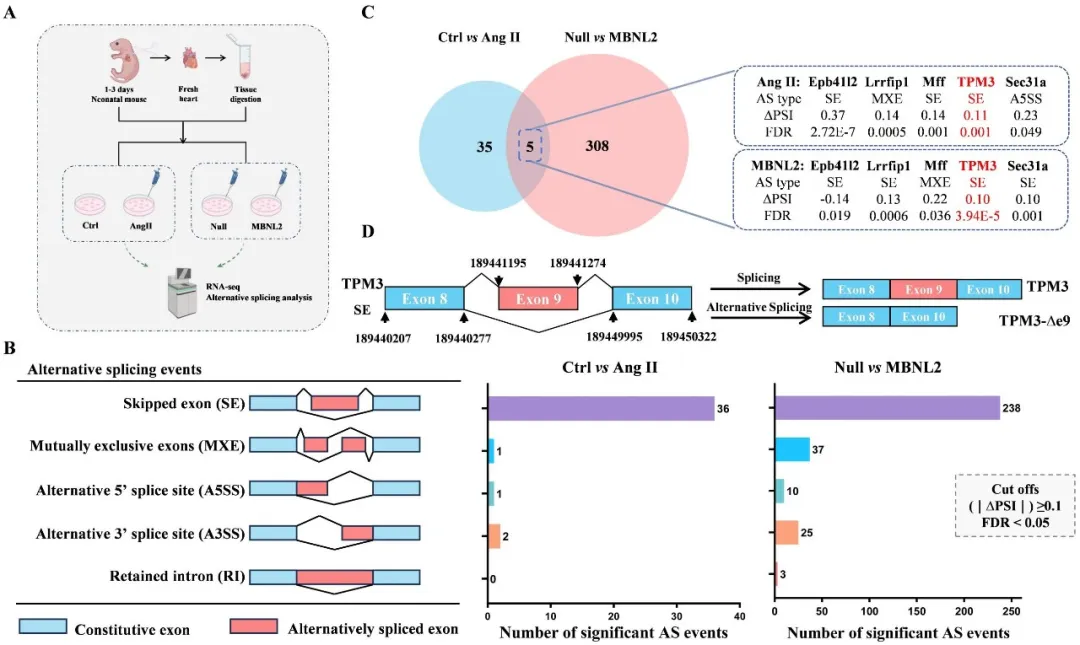
图2. MBNL2促进TPM3第9号外显子跳跃并生成TPM3-Δe9剪接异构体
随后,为了评估TPM3-Δe9在MBNL2诱导的心肌肥厚中的作用,研究团队在MBNL2过表达小鼠中靶向敲低TPM3-Δe9,发现可改善MBNL2过表达导致的心功能障碍,并减轻心肌肥厚、心肌纤维化。进一步研究发现,MBNL2过表达在心肌细胞中可导致ROS增加、线粒体膜电位下降、ATP生成减少,而敲低TPM3-Δe9可改善上述现象,表明TPM3-Δe9是MBNL2介导线粒体功能障碍和病理性心脏重构的重要下游环节。
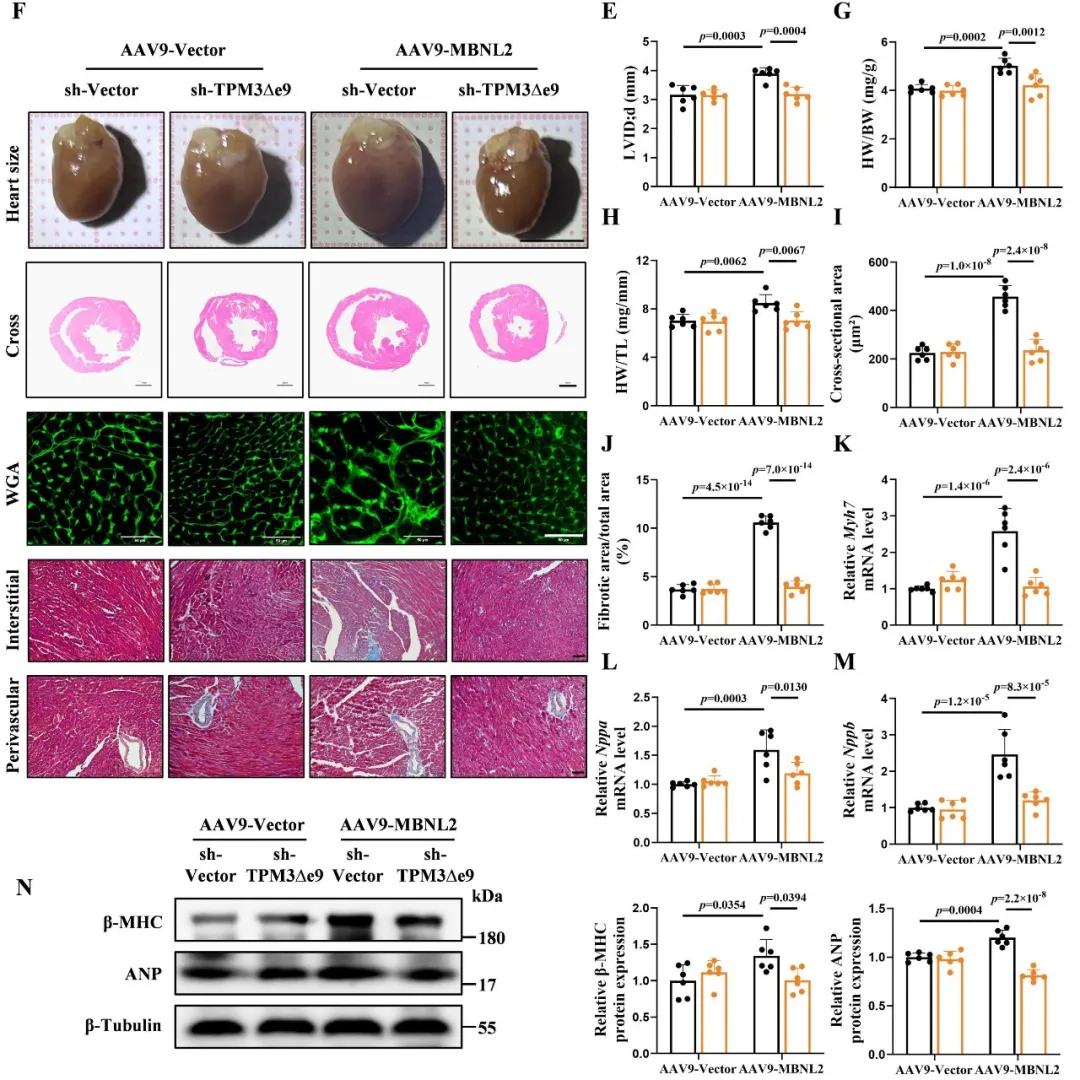
图3. TPM3-Δe9介导MBNL2诱导的心肌肥厚及心功能障碍
心肌细胞特异性敲除MBNL2 (cKO)或敲减TPM3-Δe9可改善TAC诱导的心功能障碍和不良心室重构,并减轻心肌肥厚及纤维化,降低心肌肥厚标志物(β-MHC和ANP)的表达,提示抑制MBNL2或TPM3-Δe9具有潜在的心脏保护作用。
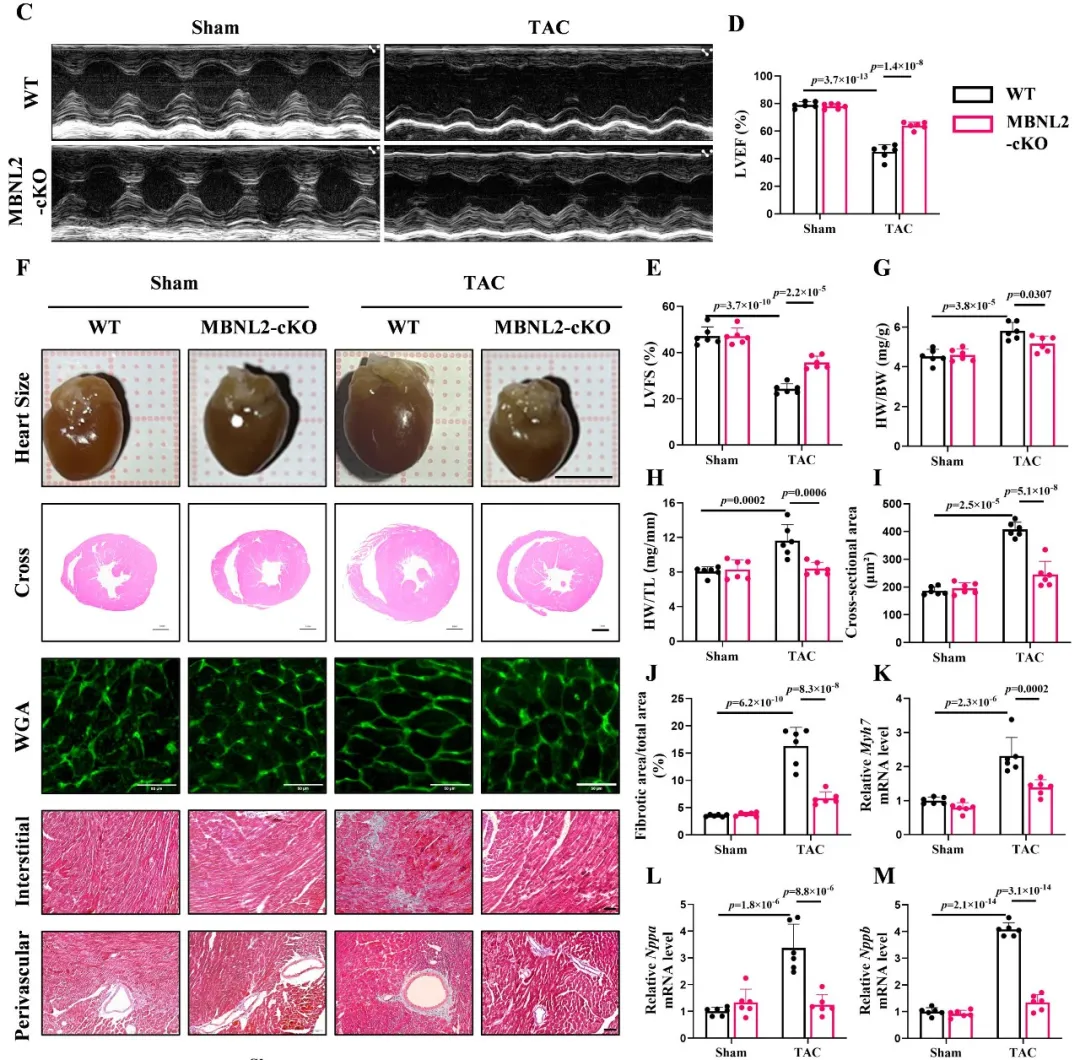
图4. 心肌细胞特异性敲除MBNL2缓解TAC诱导的心肌肥厚与心功能障碍
最后,为了寻找MBNL2调控的具体信号通路,研究团队通过分析可变剪接数据发现MBNL2调控的差异剪接基因富集于PPAR信号通路。MBNL2过表达可下调PPARα及PGC-1α,而敲低TPM3-Δe9能够逆转这一变化。进一步实验发现,TPM3-Δe9可与E3泛素连接酶RNF20存在潜在关联,并削弱RNF20与NCoR1的相互作用,导致NCoR1蛋白积累,进而抑制PPAR信号通路。PPARα抑制剂GW6471则可部分逆转TPM3-Δe9敲低对TAC小鼠所产生的抗心肌肥厚效应,进一步支持PPAR信号通路参与该调控轴介导的心肌肥厚。
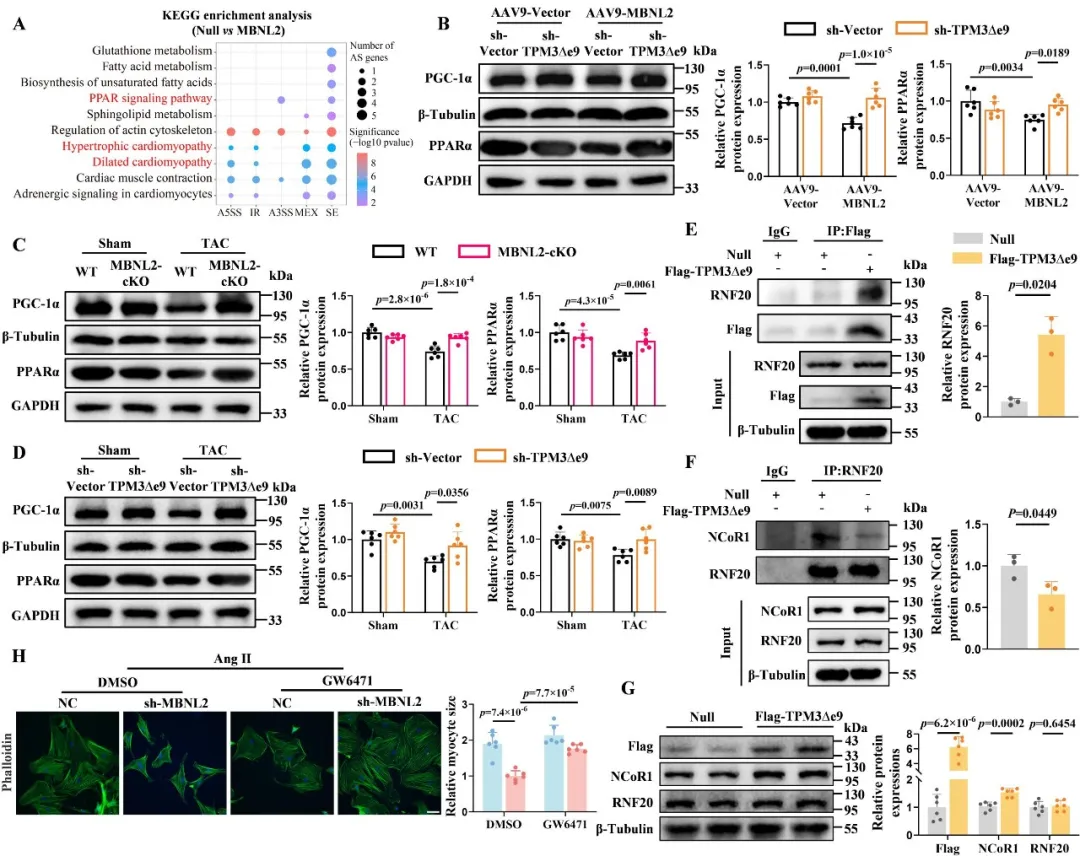
图5. PPAR信号通路参与MBNL2对心肌细胞肥大的调控作用
综上所述,MBNL2通过促进TPM3第9号外显子跳跃形成剪接异构体TPM3-Δe9,参与调控RNF20/NCoR1–PPARα信号轴,从而抑制PPAR信号通路并损害线粒体功能,最终促进病理性心肌肥厚和心功能障碍。该研究从RNA可变剪接角度拓展了对病理性心脏重构机制的认识,并提示MBNL2–TPM3-Δe9轴可能成为心肌肥厚及心功能障碍的潜在干预靶点。
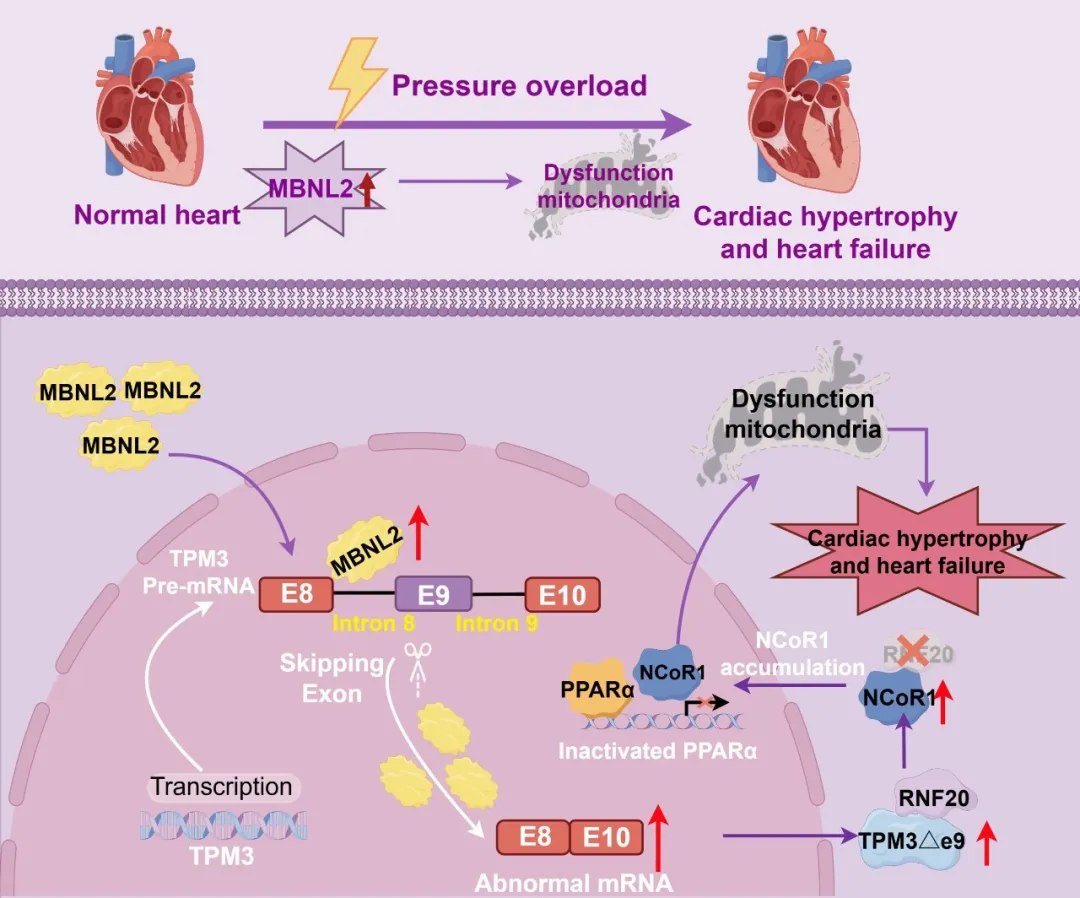
图6. MBNL2促进心肌肥厚及心功能障碍示意图
原文链接:
https://www.ahajournals.org/doi/10.1161/CIRCRESAHA.125.328002
 分享
本网站所有内容来源注明为“梅斯医学”或“MedSci原创”的文字、图片和音视频资料,版权均属于梅斯医学所有。非经授权,任何媒体、网站或个人不得转载,授权转载时须注明来源为“梅斯医学”。其它来源的文章系转载文章,或“梅斯号”自媒体发布的文章,仅系出于传递更多信息之目的,本站仅负责审核内容合规,其内容不代表本站立场,本站不负责内容的准确性和版权。如果存在侵权、或不希望被转载的媒体或个人可与我们联系,我们将立即进行删除处理。
在此留言





#心肌肥厚# #MBNL2#
39 举报