
269例国际队列揭示播散性儿童低级别胶质瘤的三种分子临床亚型,RAS/MAPK靶向治疗优于传统化疗
2026-08-10 绘真医讯 绘真医讯 发表于上海
本研究提供了一个具有详细临床和分子注释的269例DLGG国际队列,是迄今规模最大的研究。
摘要
背景:儿童型低级别胶质瘤(PLGG)是儿童最常见的中枢神经系统(CNS)肿瘤。许多PLGG生长惰性且结局良好;然而,部分肿瘤会在原因不明的情况下播散至整个CNS,导致患病负担和死亡率升高。
方法:为更好地认识这一罕见且难治的疾病实体及CNS肿瘤播散相关特征,研究建立了一个大型国际队列,纳入269例播散性PLGG患者,并进行详细的临床和分子表征,包括DNA测序和甲基化组分析。
结果:研究根据播散的时间和空间分布确定了3个患者亚组。无原发肿瘤肿块的弥漫性软脑膜播散肿瘤以及婴儿期发生的肿瘤临床结局最差。其遗传学特征与非播散性PLGG高度重叠,提示非遗传机制是促成播散的重要因素。在治疗方面,靶向抑制RAS/MAPK通路作为一线或二线治疗较传统化疗更有效。
结论:该队列增进了对这一罕见疾病的临床和生物学认识,为改善患者诊疗提供了依据,并为未来临床试验和基础研究指明方向。
研究要点
研究重要性
低级别胶质瘤是儿童最常见的脑肿瘤,其中播散至整个CNS的播散性低级别胶质瘤(DLGG)属于破坏性最强的一类。DLGG高度异质,其临床表现可能与非播散性LGG重叠,因此难以预测哪些患者会发生播散,也难以确定最佳治疗。既往研究受限于样本量小、临床数据不一致及分子表征有限。本研究提供了一个具有详细临床和分子注释的269例DLGG国际队列,是迄今规模最大的研究。结果揭示DLGG由3个时空亚组构成,可用于风险分层和高风险患者识别,并为靶向治疗较化疗改善结局提供有力证据,具有即时临床可操作性,也为未来临床试验和基础研究奠定基础。
引言
低级别胶质瘤/胶质神经元肿瘤(LGG)是儿童最常见的CNS肿瘤。多数PLGG长期生存良好,但多次复发和多线治疗可造成显著患病负担。约5%—6%的PLGG会在CNS内播散,即DLGG;尽管通常仍保持低级别组织学,其死亡率明显升高。DLGG高度异质,早期临床过程与非播散性LGG重叠,目前无法判断哪些PLGG具有侵袭性行为风险、治疗能否减轻不良结局,以及最佳整体管理策略。
PLGG通常由RAS/MAPK信号通路遗传改变驱动,最常涉及BRAF、FGFR1和NF1,其中许多改变可被特异性靶向。以往不可切除PLGG主要接受细胞毒性化疗,部分接受放疗;随着生物学认识加深以及靶向治疗改善结局的证据增加,当前策略日益转向前线使用BRAF、MEK和/或泛RAF抑制剂。
DLGG中一个已知亚型是弥漫性软脑膜胶质神经元肿瘤(DLGNT),经典表现为无原发肿块的广泛软脑膜“糖衣样”覆盖,多数具有RAS/MAPK通路改变(通常为BRAF融合)并伴1p缺失,部分还伴1q获得。然而,BRAF融合在PLGG中常见,1p缺失也可见于多种癌症,因此播散的生物学机制不能由这些遗传事件充分解释。此外,DNA甲基化类别“DLGNT”与临床形态学DLGNT并不完全对应:部分甲基化分类为DLGNT的PLGG仅呈局灶性肿块,而部分经典临床病理DLGNT病例并不聚类为该甲基化类别。
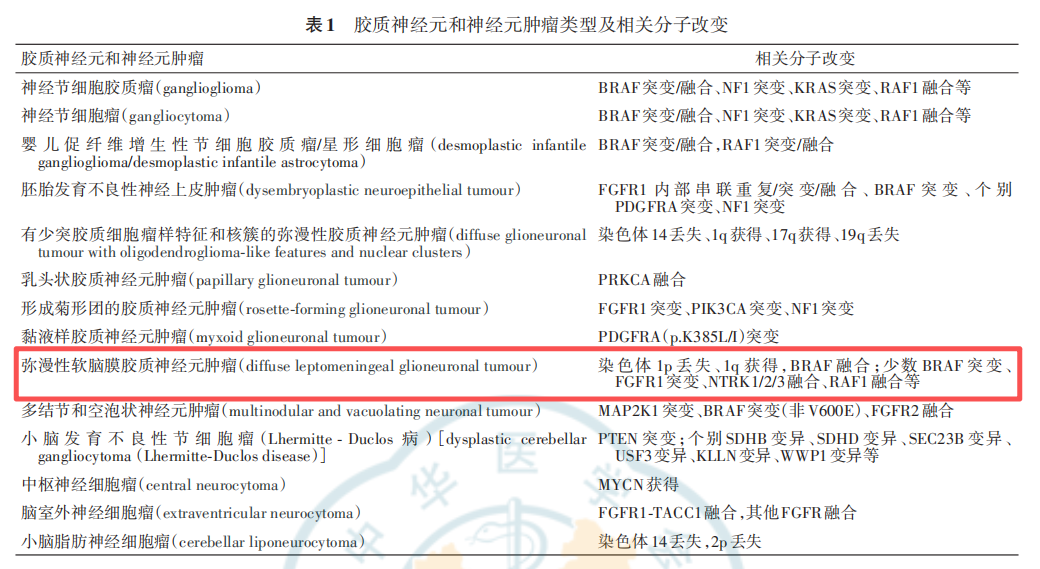
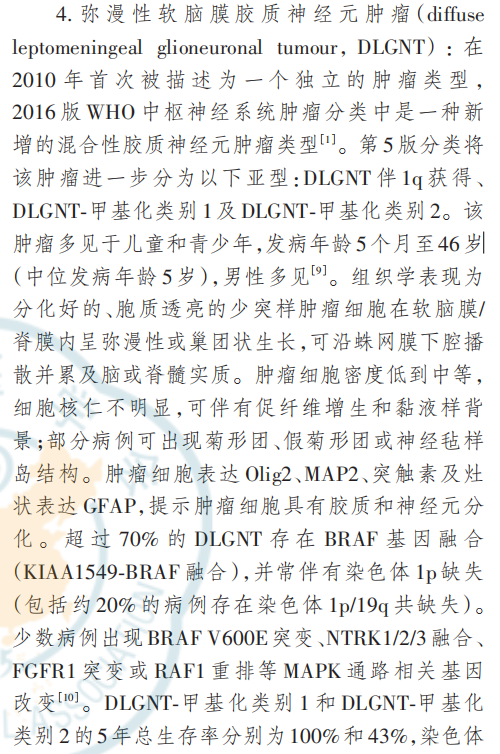
摘自《第5版WHO中枢神经系统肿瘤分类胶质神经元和神经元肿瘤解读》
既往研究样本量小、随访数据不一致、分子表征有限,多数还早于MAPK通路靶向治疗时代。DLGG还可能因病灶难以准确测量或软脑膜病灶不符合靶病灶最小尺寸而无法进入靶向治疗试验。为回答播散风险、遗传及非遗传机制、最佳治疗和分子分类意义等问题,本研究汇集269例DLGG国际队列,开展临床、影像、病理和分子整合分析。
方法
临床数据收集
纳入标准为:(1)儿童型低级别胶质瘤;(2)存在播散,定义为≥2个不连续病灶,或存在显著软脑膜肿瘤播散,无论是否伴明确原发肿块。协作中心将人口学、播散模式和时机、治疗过程、影像、病理及分子检测数据录入REDCap数据库。可获得的样本转送至SickKids进行中央病理复核和分子检测。269例患者中139份样本有组织可供补充分子检测;219/269例(81%)接受某种形式的分子检测,其中187例(70%)由转诊中心检测,84例(31%)在SickKids接受NGS,99例(37%)接受甲基化组分析。
上传病理报告,并在可行时由神经病理医师中央复核切片,以确认PLGG诊断。研究者审阅影像报告和代表性图像,以确认播散。药物治疗按主要药物归为长春碱方案和卡铂方案等。非播散性PLGG对照采用既往发表的1000例人群队列。
分子检测
FFPE组织DNA采用定制杂交捕获探针进行NGS Panel测序,覆盖常见胶质瘤驱动基因;SNV和Indel用Mutect2检出,结构变异用Arriba和Manta识别。全基因组甲基化谱采用Infinium MethylationEPIC芯片获得,CNV由conumee推断,并使用DKFZ CNS肿瘤甲基化分类器和NIH Bethesda v2分类器。
脑脊液循环肿瘤DNA分析
脑脊液(CSF)样本采集后提取cfDNA,最多30 ng用于文库制备;采用Illumina TruSight Oncology 500 ctDNA v2及Twist试剂盒,并用定制21基因Panel进行杂交捕获。测序reads比对至GRCp7,CNV使用ichorCNA分析,SNV和融合使用DRAGEN分析。
单核RNA测序
将5—15 mg冻存组织机械匀浆并经碘克沙醇密度梯度分离细胞核。约10 000个细胞核使用10× Genomics Chromium平台包封,构建multiomics文库并在NovaSeq 6000测序。CellRanger v7.0.1比对至GRCp8,Seurat用于质控、聚类和降维,SingleR用于细胞类型注释,PROGENy用于计算致癌通路激活评分。
统计学分析
未预先用统计学方法确定样本量。分析使用R。已知预后因素及播散分组的单因素生存分析采用Kaplan-Meier法,多因素分析采用Cox比例风险模型。首个疗程PFS定义为初次手术至首次进展,后续疗程PFS定义为两次进展事件之间的时间。进展指促使临床管理改变的临床和/或影像学变化。
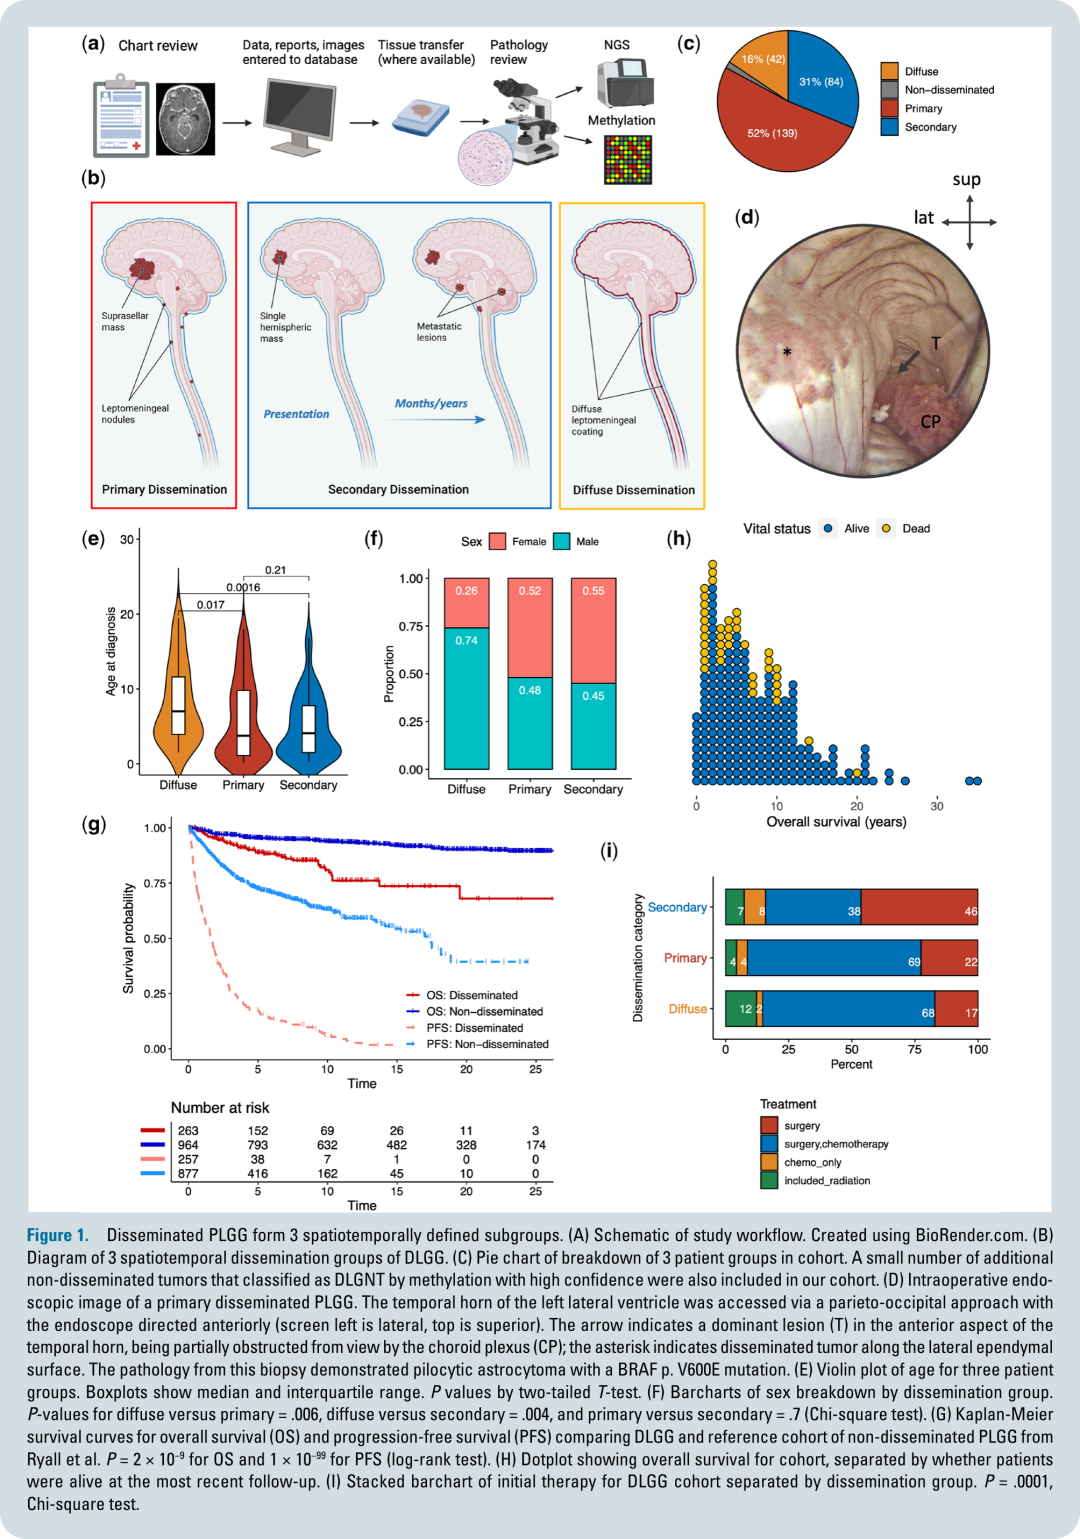
图1 播散性PLGG形成3个时空亚组。(A)研究流程;(B)3种播散模式;(C)队列3组患者构成;(D)原发播散性PLGG术中内镜图像;(E)3组诊断年龄;(F)性别构成;(G)DLGG与非播散性PLGG的OS和PFS;(H)队列OS散点图;(I)按播散分组显示初始治疗。
结果
总体队列临床表现、治疗和结局
研究纳入来自13个国家39家中心的患者,诊断时间为1988—2023年,诊断年份不影响生存。中位诊断年龄4.5岁(范围1个月—44岁),男性占52%(n=140)。胚系肿瘤易感性较少见:10例(4%)患NF1,3例(1%)患Noonan综合征。中位随访5.9年(范围0—35年),41例(15%)死亡。229/259例(88%)至少发生一次进展。147/269例(54.6%)病程中需要CSF分流,其中84/269例(31.2%)在诊断后1个月内完成。73例有数据者CSF蛋白中位91 mg/dL(SD=465 mg/dL)。
根据初始影像和临床过程确定3种DLGG时空生长模式:(1)原发DLGG:有明确主导/原发病灶,同时CNS其他部位存在病灶,139/269例(52%);(2)继发DLGG:最初为单个局灶肿块,后期发生播散,84例(31%);(3)弥漫DLGG:初诊即有软脑膜或其他播散,但无主导病灶,42例(16%)。弥漫组诊断年龄中位7.0岁,高于原发组3.8岁和继发组4.1岁;弥漫组女性仅26%,低于原发组52%和继发组55%。各组CSF分流率无显著差异。
与非播散性PLGG相比,DLGG的PFS和OS显著更差:DLGG 5年PFS为18%,5年及10年OS分别为89%和81%;非播散性PLGG分别为73%、96%和94%,均P<0.0001。41例死亡患者中39例(95%)在诊断后10年内死亡,提示超过这一时间点后疾病可能趋于稳定。
155/265例(58%)接受手术后辅助治疗作为一线治疗,79例(30%)仅手术,14例(5%)仅化疗。继发DLGG前线化疗率为46%,低于原发组73%和弥漫组70%。多数患者接受活检(46%,118/258)或部分切除(30%,n=78);近全切除13%(n=33),全切除5%(n=12)。主导病灶近全切除或全切除与OS改善相关。前线放疗较少(7%,n=19),全病程仅24%接受放疗。
原发DLGG特征
原发DLGG占52%(n=139),主导肿块显著富集于鞍上/视路区,占55%,而总体PLGG仅18%(P<2.2×10−16)。鞍上肿瘤患者最年轻,中位1.8岁;后颅窝、半球和脊髓肿瘤中位年龄分别9.7、10.1和4.4岁。播散性鞍上PLGG较非播散性鞍上PLGG诊断年龄更小(1.8岁与6.8岁,P=9×10−12),后颅窝病例则无显著年龄差异。最常见病理诊断为毛细胞型/毛黏液样星形细胞瘤(n=91,66%)。鞍上和后颅窝肿瘤以星形细胞表型为主,半球和脊髓肿瘤胶质神经元组织学比例更高。
原发DLGG多数携带RAS/MAPK通路激活改变。BRAF融合最常见,占有分子检测结果患者的53%(n=61),高于非播散性PLGG的30%;BRAF p.V600E比例相近(17%与19%);胚系NF1改变仅占5%,低于非播散性PLGG的21%。未见复发性CNV,1p缺失、1q获得和CDKN2A缺失均少见。甲基化分类总体与组织学高度一致,最常见为部位特异性毛细胞型星形细胞瘤类别(n=29,62%),但仍有未分类或误分为对照组织的样本。
婴儿(诊断年龄<1岁)原发或继发DLGG的10年OS显著低于>1岁患者(68%与87%,P=0.003),构成一个高风险亚组。婴儿DLGG几乎均位于鞍上(42/47,89%),主要为原发播散(34/47,72%)。
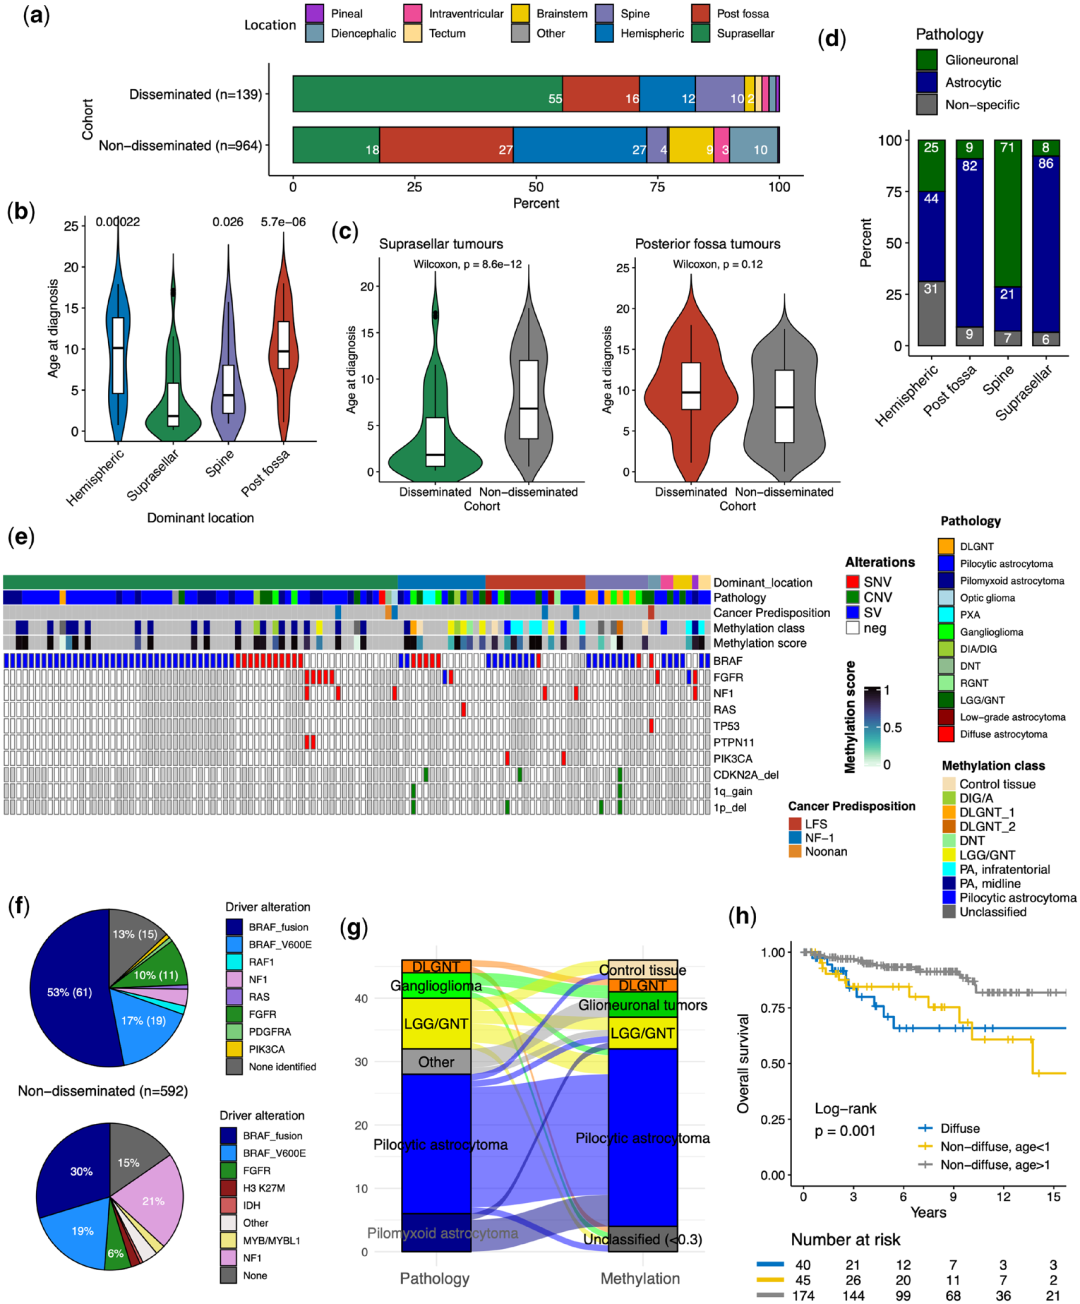
图2 原发播散性PLGG的临床病理特征显示主导病灶富集于鞍上区。(A)主导部位比较;(B—C)诊断年龄比较;(D)不同部位病理表型;(E—F)驱动改变;(G)病理诊断与甲基化分类;(H)婴儿与年龄较大患者生存比较。
继发DLGG特征
84例(31%)最初表现为单个病灶,进展时出现播散。多数存在显著残留病灶:部分切除42%、活检25%、未手术或仅CSF分流10%;仅6%全切除、17%近全切除。81例播散时间资料充分者,初诊至明确播散中位2.7年;68%(55/81)在5年内播散,26%在5—10年播散,仅6%在10年后播散。
继发DLGG起源部位更多样,脑干、脑室、间脑和顶盖比例更高;软脑膜播散率较低,脑室内播散率较高。广泛软脑膜播散患者首次进展时间更短。64%(n=52)为毛细胞型/毛黏液样星形细胞瘤,甲基化分类仍与组织学一致。BRAF p.V600E仅占8%,低于原发组;BRAF融合后第二常见驱动因素为胚系NF1缺失(13%,n=8)。NF1驱动病例5年PFS为38%,非NF1为16%,但差异未达统计学意义。
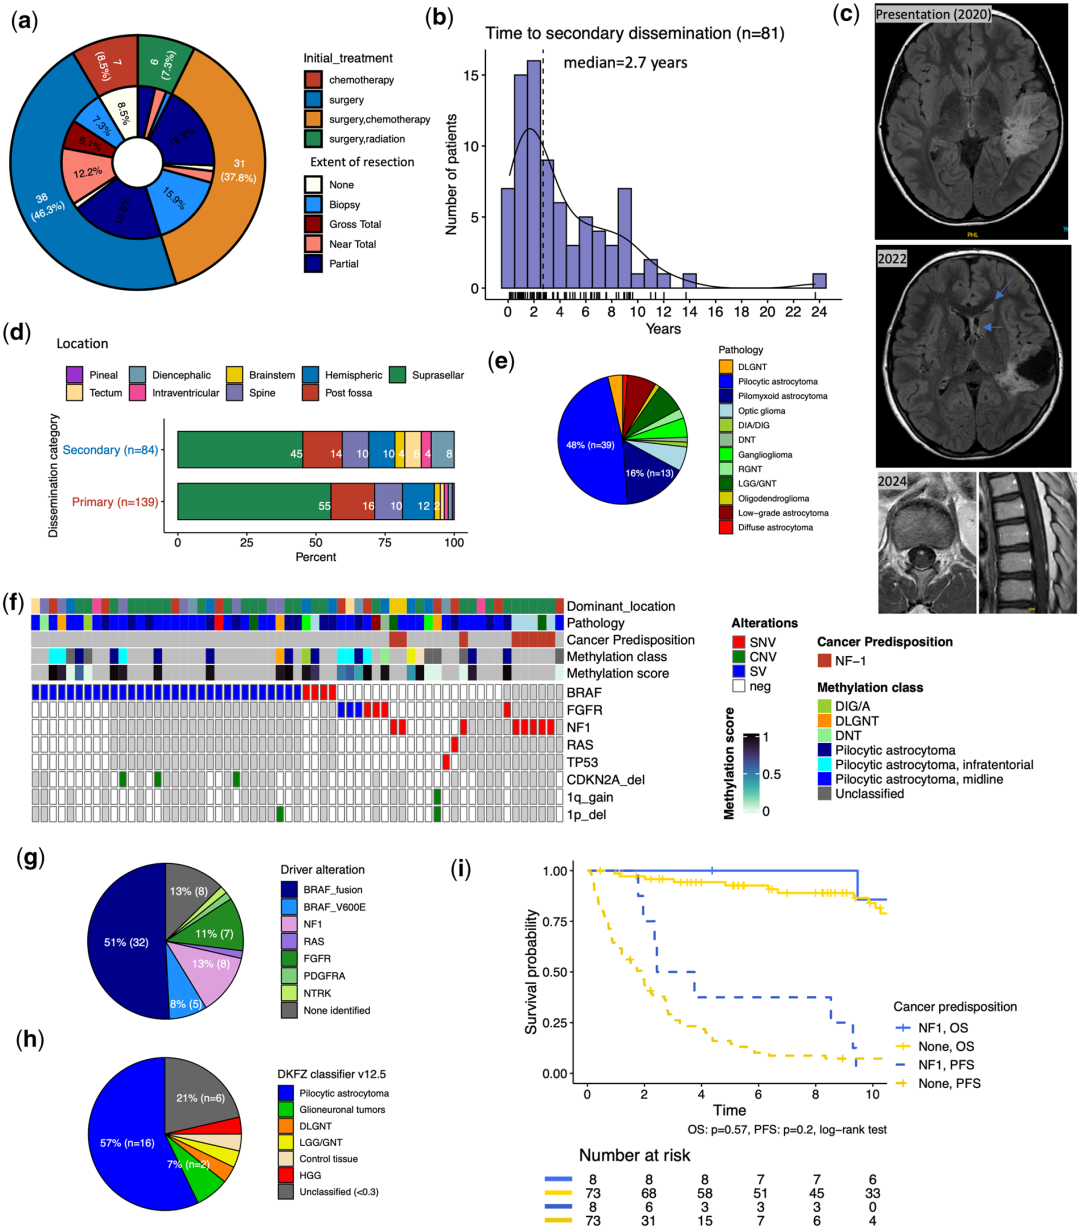
图3 继发播散性PLGG在诊断后5年内风险最高。(A)初始治疗与切除范围;(B)至播散时间;(C)代表性脑脊髓MRI;(D)原发与继发组主导部位;(E—H)病理、遗传和甲基化结果;(I)胚系NF1与非易感综合征患者OS及PFS。
弥漫DLGG特征
弥漫DLGG仅占16%(n=42),无明确主导病灶,但5年OS显著低于原发/继发DLGG(71%与92%,P=0.02),是除婴儿组之外的第二个高风险亚组。3组PFS无差异,几乎所有患者均在5年内进展。弥漫组80%(n=32)呈少突胶质细胞形态,仅18%(n=7)呈星形细胞形态;31例(74%)整合病理诊断为DLGNT。
BRAF融合见于19/36例(53%),1p缺失见于20/30例(67%);但1p缺失并非弥漫组特异,携带该改变的病例中三分之一属于其他组,且是否存在1p缺失不影响生存。1q获得见于11/24例(46%),也未显示显著OS或PFS差异。弥漫DLGG中28%(5/17)经甲基化分类为DLGNT;但全部甲基化分类为DLGNT的13例中,仅6例(46%)属于弥漫组,另有3例原发/继发DLGG和4例随访期仍局限的肿瘤,说明甲基化类别与临床播散行为并不等同。
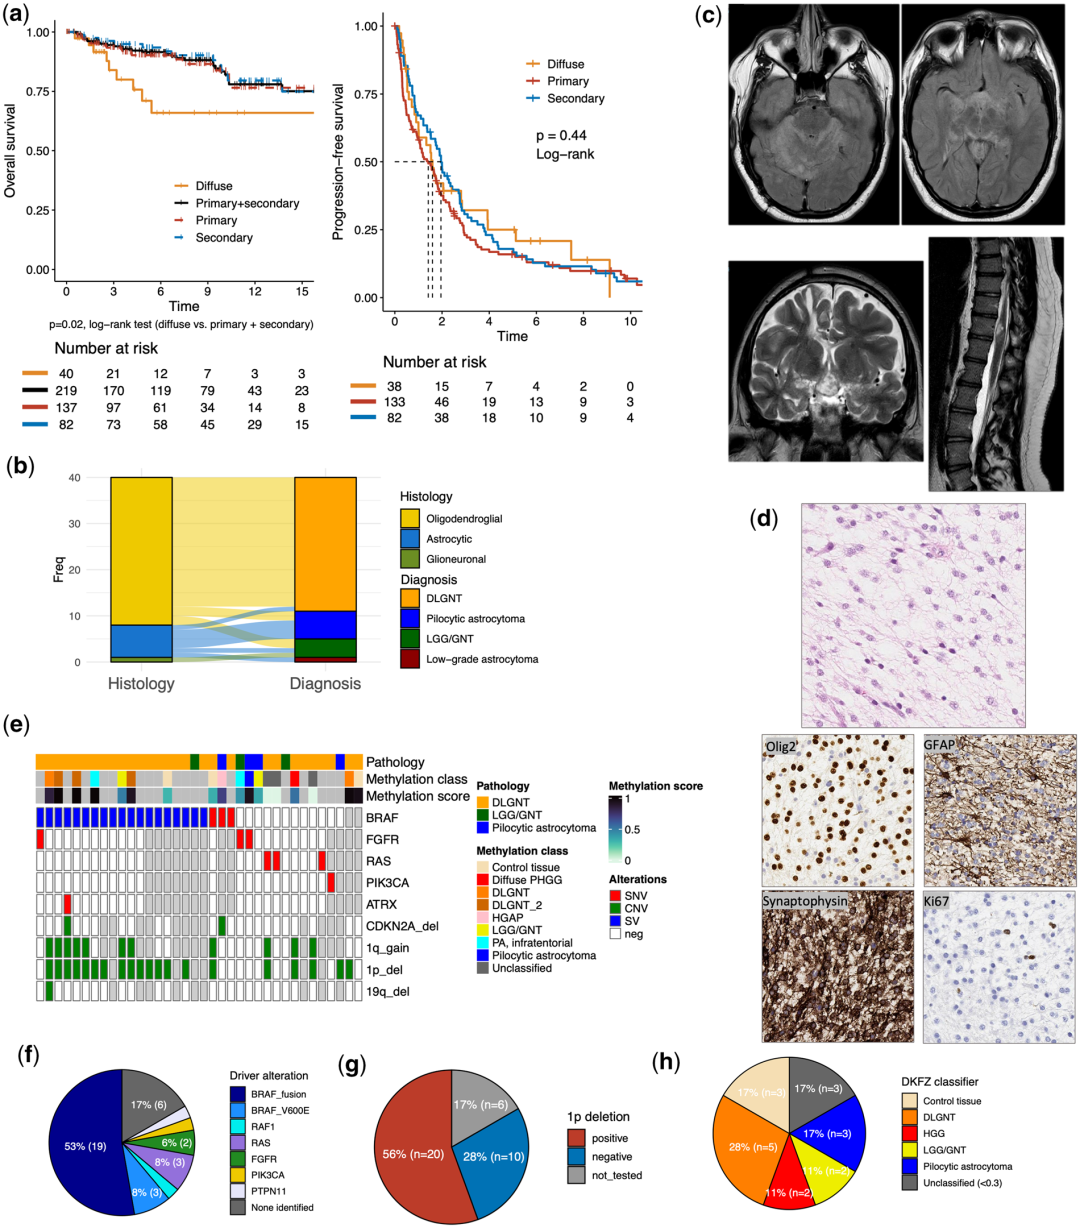
图4 弥漫生长PLGG富集少突胶质细胞组织学和1p缺失。(A)3组OS及PFS;(B)组织学表型与病理诊断;(C)代表性DLGNT脑脊髓MRI;(D)组织学和免疫组化;(E—H)遗传改变、1p缺失及甲基化分类。
恶性转化伴附加遗传与表观遗传改变
16例(6%)DLGG发生高级别转化,表现为细胞密度增加、细胞学异型和增殖率升高。其中8例初诊即见高级别特征,另8例在进展时再次手术发现,距诊断1—23年。自高级别转化起算,5年和10年OS分别为52%和26%,多数患者在10年内死亡。
高级别转化病例出现抑癌基因“第二次打击”,包括CDKN2A缺失(n=4)、ATRX变异(n=1)、TERT启动子变异(n=1),以及EGFR激活变异(n=1)和1q获得(n=8)。1q获得与转化高度相关:转化肿瘤中8/13例(62%),非转化肿瘤中6/103例(6%),P=8×10−8。部分病例甲基化类别改变为“胶质母细胞瘤,IDH野生型”,3例在无p K27M变异时出现pK27me3缺失。69%的高级别病例至少具有一种高风险遗传/表观遗传特征,非转化病例仅4%。
单核RNA测序比较一例间变性DLGNT与一例未转化DLGNT,两者均携带KIAA1549::BRAF融合。多数肿瘤细胞均呈少突胶质前体细胞(OPC)样表型;高级别病例另有增殖性OPC亚群,细胞周期评分升高。该亚群并未激活替代致癌通路,而是MAPK活性进一步升高,并在无已知TP53变异时表现p53信号降低,提示存在非遗传性通路抑制机制。转化DLGG的TP53及其负调控因子MDM2相关CpG位点低甲基化,可能通过增加MDM2表达降低p53活性,使高MAPK活性细胞逃避免疫原性衰老。
图5 播散性LGG高级别转化与附加遗传改变相关。(A)高级别组织学;(B)诊断至转化时间;(C)生存曲线;(D—E)遗传与表观遗传高风险改变;(F)两例DLGNT单核RNA测序;(G)转化样本不同细胞类型的MAPK、p53及PI3K通路评分。
MAPK通路靶向治疗改善诊断时和进展后的结局
患者中位接受2线药物治疗。最常见一线方案为卡铂方案(通常卡铂联合长春新碱),占43%(114/218);长春碱方案占21%(54/218)。替莫唑胺、TPCV、靶向药及其他方案作为一线治疗较少。13例前线接受MAPK通路抑制剂,其PFS优于180例前线化疗患者,中位5.9年与1.8年(P=0.056)。BRAF±MEK抑制剂的结局优于单用MEK抑制剂。
78例患者在化疗进展后序贯接受靶向治疗;靶向治疗中位PFS为2.7年,显著长于化疗的1.7年(P=0.0003),部分化疗快速进展患者在靶向治疗后获得持久长期缓解。但DLGG靶向治疗PFS仍短于非播散性PLGG二线靶向治疗(5.4年,P=0.02)。弥漫DLGG患者未显示靶向治疗生存改善,而高风险婴儿患者仍有显著获益。
无创识别可靶向遗传改变
研究对7例DLGG患者8份CSF样本进行NGS,6/7例在CSF中检出驱动改变,包括BRAF和FGFR的SNV、结构变异及CNV。DLGG腰椎穿刺样本中3/4(75%)检出可靶向改变,而7份非播散性PLGG腰穿样本均为阴性;DLGG的3份脑室内采集样本也全部阳性。这表明对于无法手术活检或切除的DLGG,腰穿或CSF分流过程中采样可用于识别治疗靶点,也可连续取样以发现治疗耐药相关继发改变。
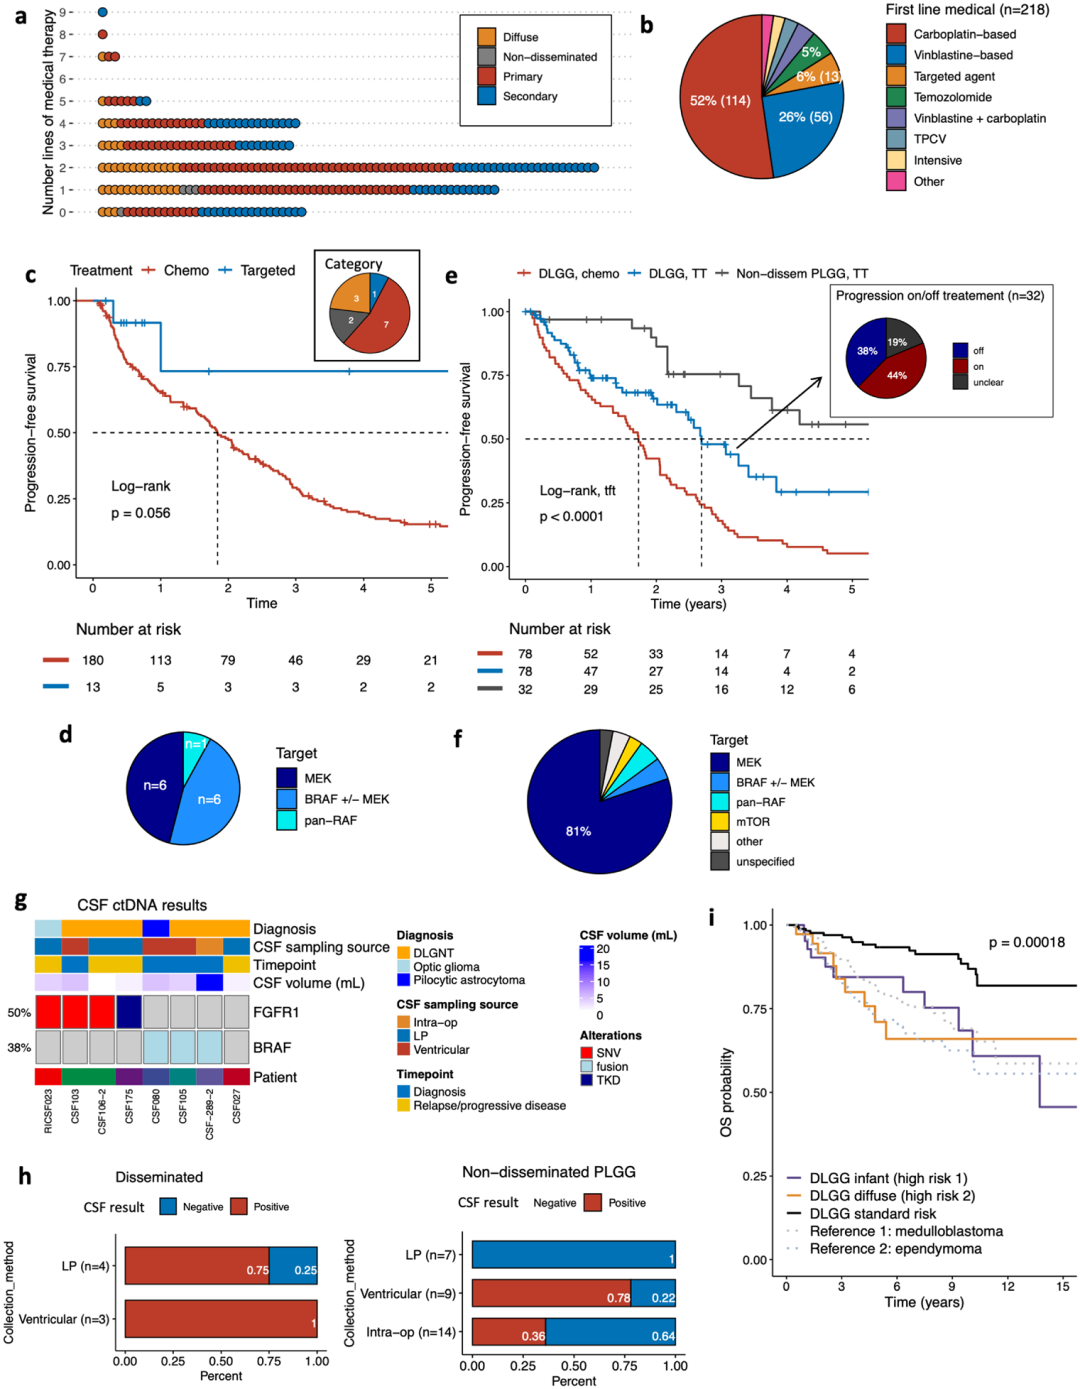
图6 RAS/MAPK通路靶向治疗较传统化疗改善结局。(A—B)治疗线数和一线化疗方案;(C—D)一线化疗与靶向治疗PFS及用药;(E—F)序贯化疗和靶向治疗PFS及靶向药;(G—H)CSF ctDNA NGS结果及阳性率;(I)高风险DLGG、标准风险DLGG及其他儿童脑肿瘤生存比较。
讨论
本研究显示PLGG可通过3种模式播散:有明确主导病灶的原发DLGG;局灶肿块起病、后期播散的继发DLGG;以及初诊即软脑膜或其他播散且无主导病灶的弥漫DLGG。原发及继发DLGG主导病灶常位于鞍上区,多呈星形细胞组织学,BRAF融合率高,BRAF p.V600E则主要局限于原发组。弥漫DLGG发生于年龄较大的儿童,以男性为主,呈少突胶质细胞组织学且1p缺失率高。
除少数高级别转化肿瘤外,多数队列患者不存在附加抑癌基因改变;除弥漫DLGG中的1p缺失亚群外,多数病例没有可区别于非播散性PLGG的遗传改变或甲基化谱。因此,组织学、遗传学及甲基化分类均不能预测播散,必须进一步研究免疫微环境、肿瘤代谢和表观遗传等非遗传因素。研究也显示甲基化分类与临床行为可能不一致,这对DLGG及CNS肿瘤甲基化诊断均具有重要意义。
约三分之一患者初诊为局限性疾病,仅在进展时播散;多数在5年内发生,但少数可在10年后播散。研究确定两个高风险组:弥漫DLGG,以及婴儿期发生的原发/继发DLGG;两者生存与标准风险髓母细胞瘤相当。多因素分析中,仅弥漫类别和年龄<1岁是显著预后因素,遗传驱动因素、主导部位、病理、切除范围和性别均不显著。鉴于原发DLGG中55%位于鞍上区,而总体PLGG仅18%,且多数发生于3岁以下儿童,研究建议在条件允许时进行前线全脑全脊髓影像检查,并加强该人群监测。
RAS/MAPK靶向治疗无论前线使用还是化疗进展后二线使用,均较化疗更有效,并可产生长期缓解。开始靶向治疗前必须识别驱动改变,说明手术活检或CSF分子分析对指导治疗至关重要。还需长期研究确认靶向治疗能否改善OS。未来PLGG试验应明确纳入DLGG进行亚组分析,采用适合软脑膜病变的疗效指标,并将ctDNA阳性纳入残留病灶评估。
鞍上肿瘤显著富集提示该部位肿瘤具有播散倾向;其诊断年龄更小也提示特定起源细胞在特殊发育窗口期易感。PLGG遗传学相对静止,却能在长期保持低级别的同时广泛播散,因此是研究癌症转移的独特模型。恶性转化与播散显然由不同生物学机制驱动,前者更能由DNA层面改变解释。
总体而言,本研究扩展了对这一复杂疾病的临床、病理及分子认识,支持无创CSF分析和前线靶向治疗。由于多数患者最终仍会在靶向治疗后进展,未来还需研究耐药机制并寻找新的联合治疗方案。
研究局限性
疾病罕见,研究需跨多个中心和较长时间招募,导致临床管理、数据收集和分子检测存在异质性。化疗与靶向治疗疗效的回顾性比较需要采用统一治疗方案、影像评估(最好为体积分析)及进展/缓解标准的前瞻性研究验证。单细胞和ctDNA分析样本量小,应视为假设生成性结果。许多患者组织有限,无法获得足够数量和质量的材料进行检测,未来应加强前瞻性组织库建设。
文献来源
Adrian B. Levine, Julie Bennett, Prabhumallikarjun Patil, et al. Integrated clinical and molecular landscape of disseminated pediatric low-grade glioma. Neuro-Oncology. 2026;28(2):535-551. DOI: 10.1093/neuonc/noaf245.
 分享
本网站所有内容来源注明为“梅斯医学”或“MedSci原创”的文字、图片和音视频资料,版权均属于梅斯医学所有。非经授权,任何媒体、网站或个人不得转载,授权转载时须注明来源为“梅斯医学”。其它来源的文章系转载文章,或“梅斯号”自媒体发布的文章,仅系出于传递更多信息之目的,本站仅负责审核内容合规,其内容不代表本站立场,本站不负责内容的准确性和版权。如果存在侵权、或不希望被转载的媒体或个人可与我们联系,我们将立即进行删除处理。
在此留言


#儿童型低级别胶质瘤#
26 举报