Nat Methods | 岳峰/樊荣团队发表Spatial-ATAC-Hi-C技术,实现组织原位3D基因组结构与染色质可及性的同步解析
2026-09-06 测序中国 测序中国 发表于上海
Spatial- ATAC -Hi-C能够在保留组织结构空间信息的同时对基因组结构与染色质可及性进行联合分析,为生物学及疾病的空间基因调控机制研究提供了强有力的工具。
近年来,基于成像技术的空间组学在探究空间三维(3D)基因组结构方面取得了快速进展。基于成像的技术能够可视化单细胞核内亚细胞水平的染色质折叠,提供关于基因组折叠过程的高分辨率相互作用信息,在发育、免疫和疾病等研究领域发挥着重要作用。但这些技术大多数侧重于特定基因位点或特定区域的研究,且无法在同一组织切片同步解析基因组结构、染色质可及性和空间位置信息。因此,开发可在同一切片进行全基因组范围、空间分辨率的3D基因组结构解析方法,对阐明基因组折叠与转录组调控如何在天然空间微环境中协同作用至关重要。
近日,美国西北大学岳峰团队联合耶鲁大学樊荣团队开发了一种基于微流控的Spatial-ATAC-Hi-C技术,该技术可对同一组织切片的3D基因组结构与染色质可及性进行全基因组范围、空间分辨率的同步解析。研究人员将Spatial-ATAC-Hi-C应用于小鼠及人类脑组织,绘制了具有细胞类型及区域特异性的3D基因组结构图谱;在胶质母细胞瘤与星形细胞瘤样本中,该技术检测到跨越肿瘤区域的、具有空间分辨率的3D基因组改变、拷贝数变异(CNV)及结构变异(SV),揭示了具有临床意义的致癌事件及克隆异质性。因此,Spatial- ATAC -Hi-C能够在保留组织结构空间信息的同时对基因组结构与染色质可及性进行联合分析,为生物学及疾病的空间基因调控机制研究提供了强有力的工具。
主要研究内容及结果
Spatial-ATAC-Hi-C技术的整体设计并不复杂,即通过条形码寡核苷酸与微流控技术保留空间信息。首先将新鲜冷冻的组织切片固定于微阵列级载玻片进行交联,以保留天然染色质结构,随后在原位进行酶消化、邻近连接、Tn5转座和片段化处理,最后利用微流控技术原位添加条形码,与通用接头连接,构建具有空间条形码标记的组织像素组成的二维网格(n = 2,500),并进一步纯化、富集、构建测序文库,获得原始组织切片的染色质相互作用图谱(图1)。
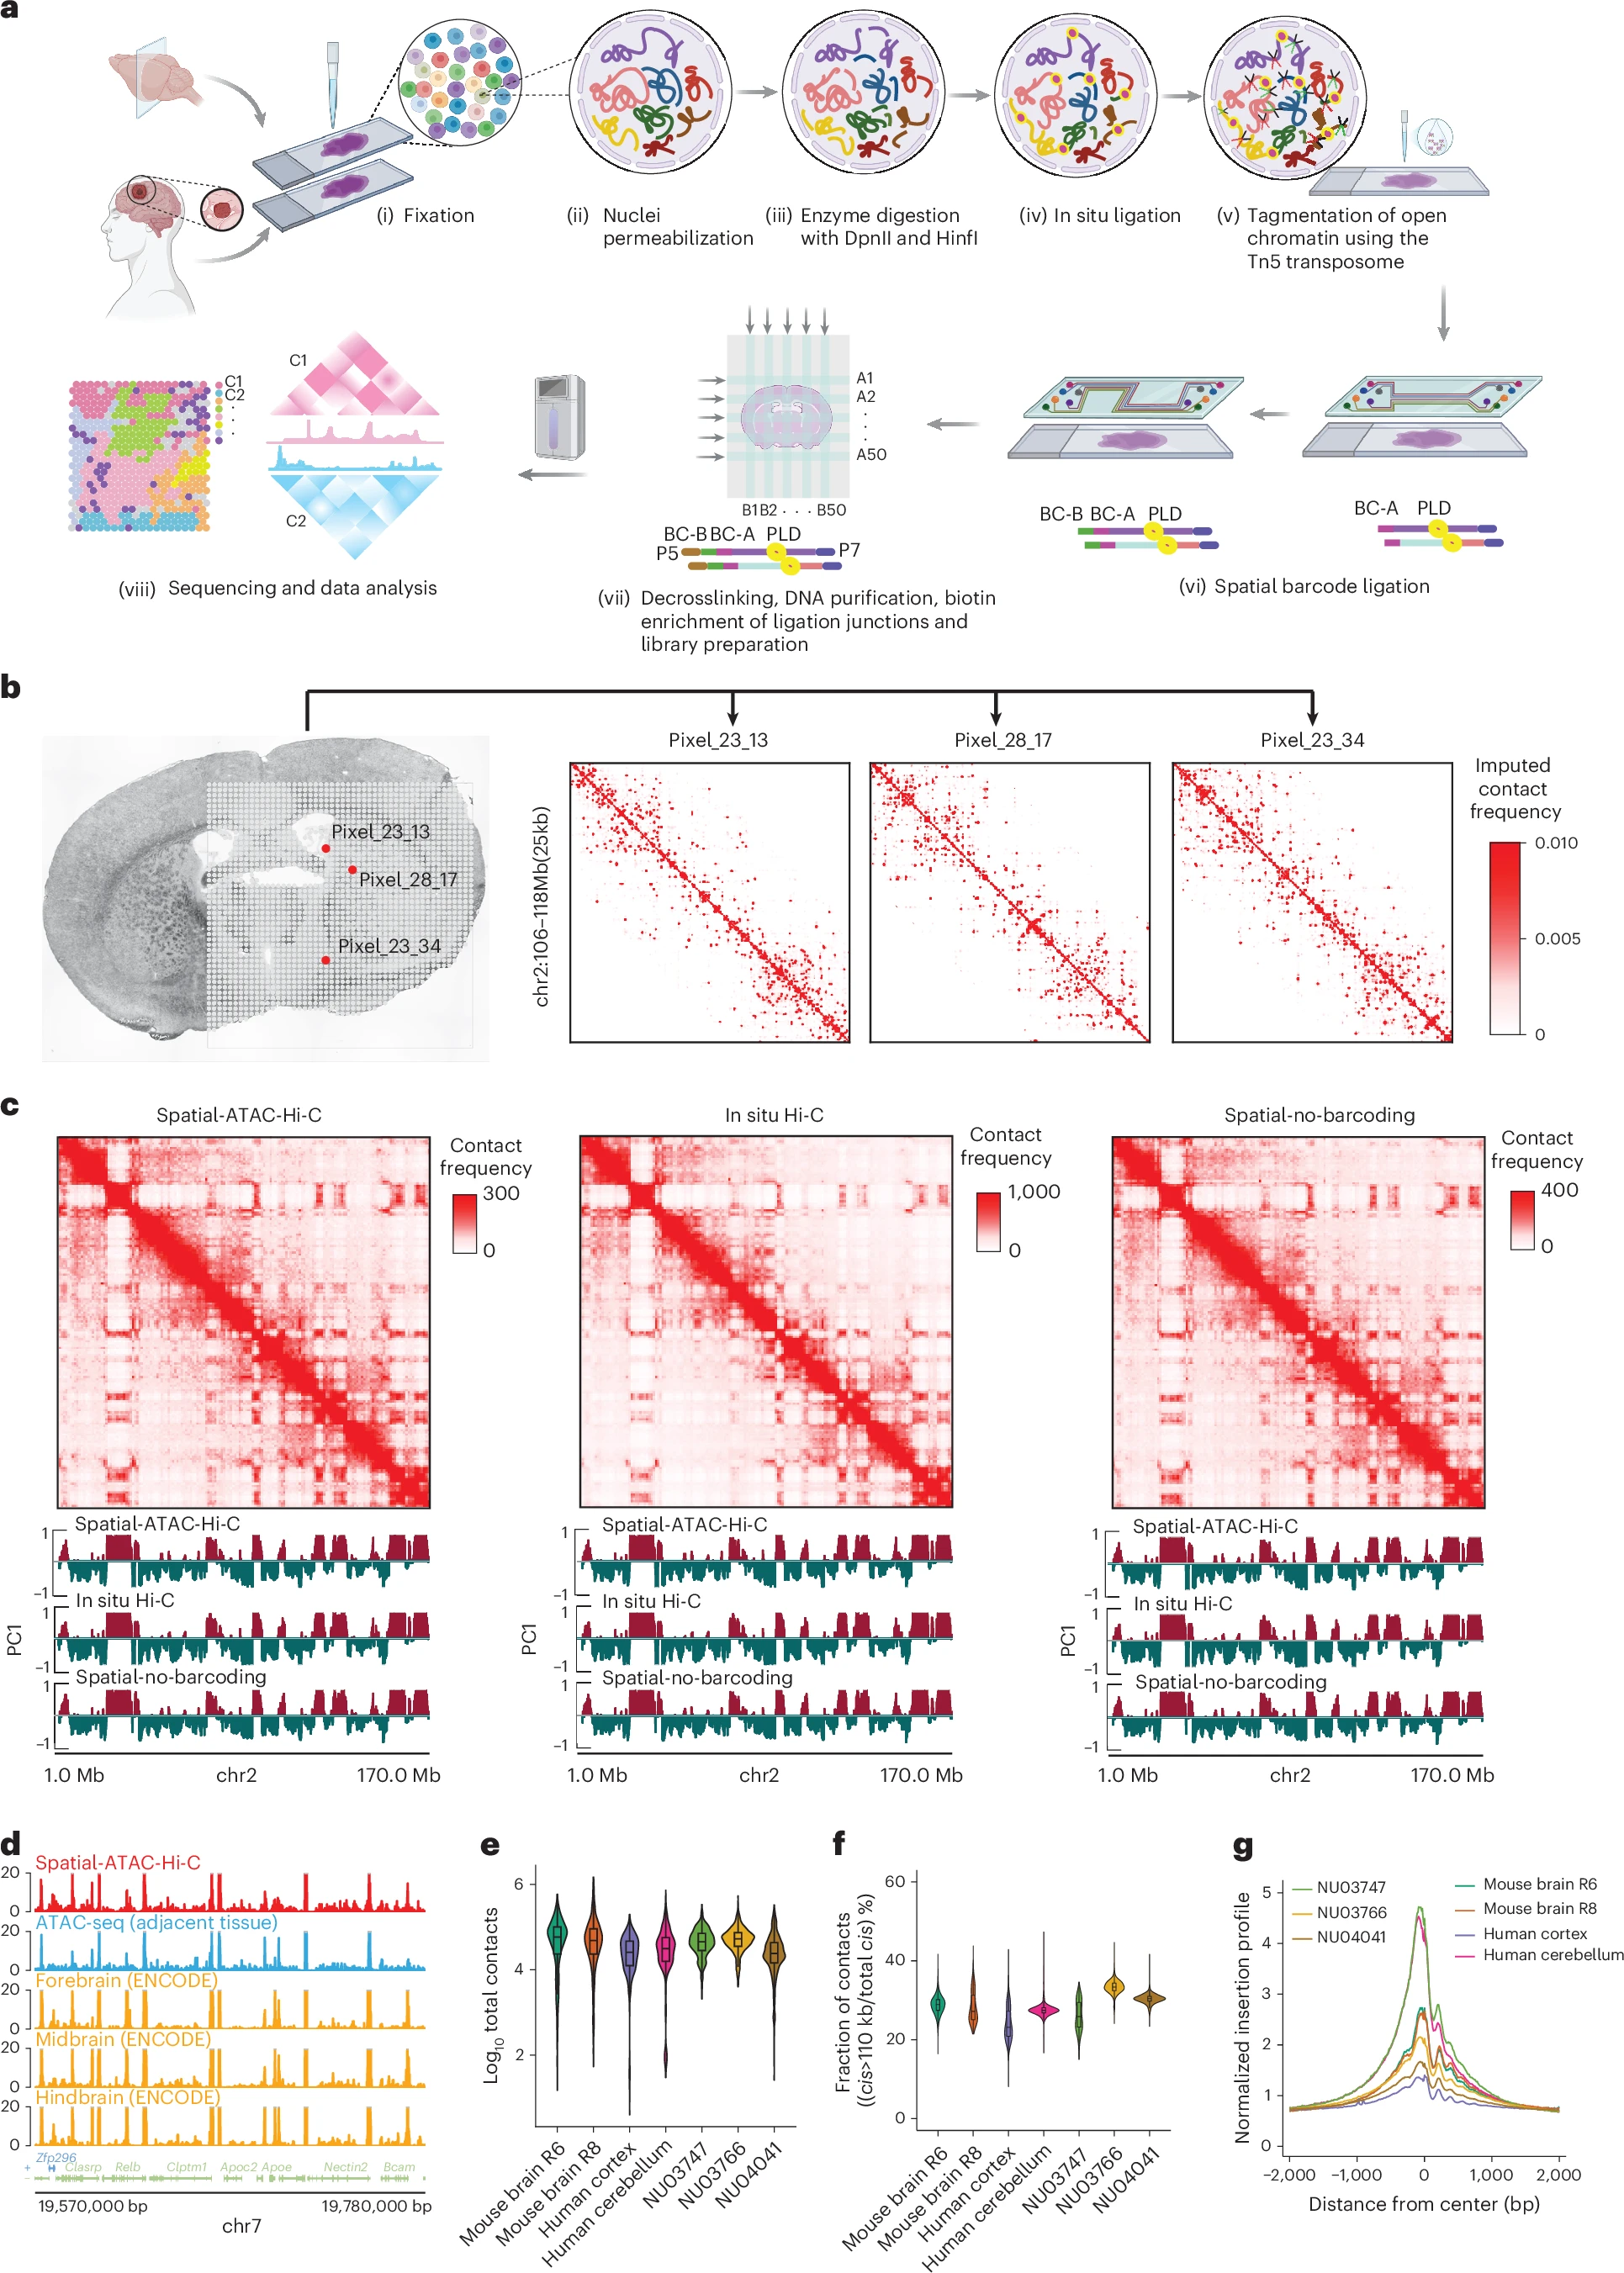
图1.Spatial-ATAC-Hi-C技术流程设计。
研究团队随后对Spatial-ATAC-Hi-C技术进行了质量评估与基准测试,利用相邻的小鼠脑组织切片分别进行批量原位Hi-C分析、批量ATAC -seq分析、Spatial-ATAC-Hi-C以及无条形码Spatial-ATAC-Hi-C分析。比较发现,Spatial-ATAC-Hi-C能够准确捕捉3D基因组结构,且不受条形码标记步骤的影响,其与批量ATAC-seq所揭示的开放染色质可及性模式高度一致。在染色质环结构层面,Spatial- ATAC-Hi-C与原位Hi-C结果基本一致,前者在染色质可及区域的富集程度略高。此外,多种组织样本分析显示,Spatial-ATAC-Hi-C获得的总接触事件数及长程(>10 kb)接触事件数与Droplet Hi-C、单细胞Hi-C及sciHi-C相当,总片段数与TSS富集程度与此前发表的spatial-ATAC-seq相当。
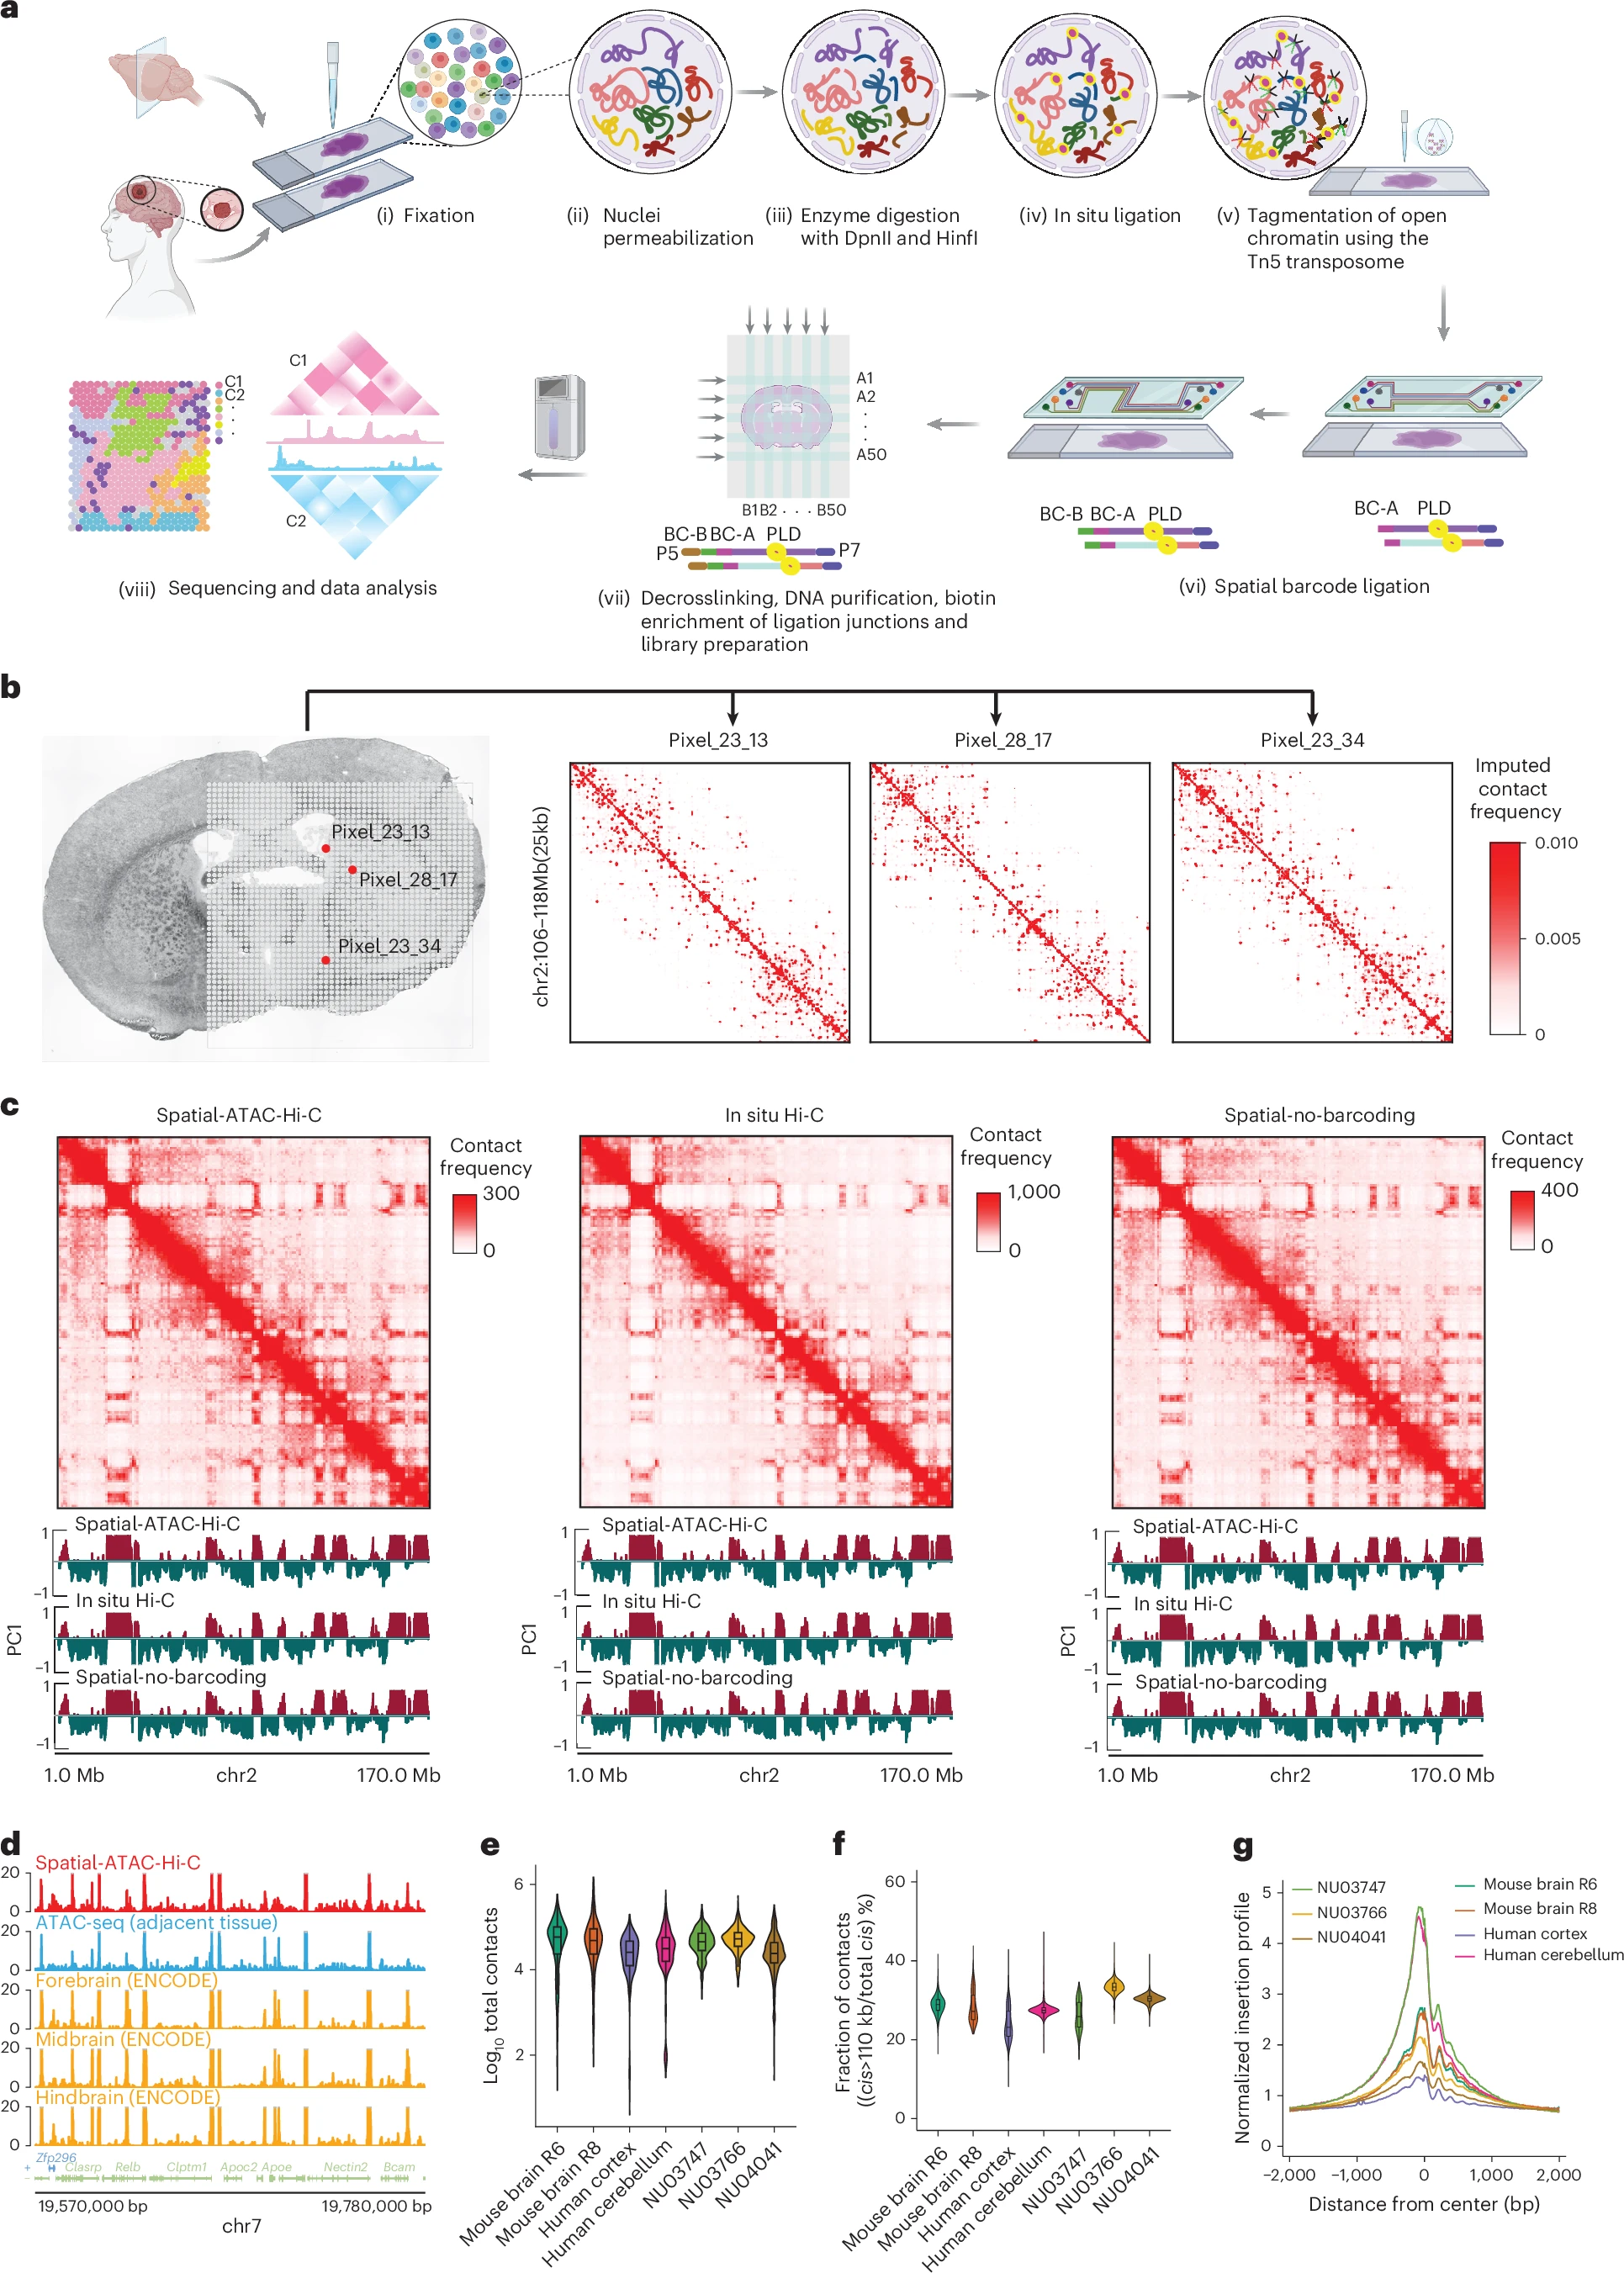
图2.Spatial-ATAC-Hi-C技术评估。
研究团队利用成年小鼠脑切片进行了Spatial-ATAC-Hi-C分析,分别采用染色质相互作用数据和染色质可及性数据进行聚类分析,并进行细胞注释和细胞类型特异性标志基因的空间分布模式分析(图3)。数据显示,两组聚类结果高度一致,且空间分布与组织解剖学及类别注释高度吻合,表明Spatial-ATAC-Hi-C数据准确再现了小鼠脑内的空间分区结构。
研究将观察到的细胞簇分为兴奋性、抑制性和非神经元细胞群体,共鉴定出915个主要细胞类型特异性基因和1,006个主要细胞类型特异性开放染色质区域,其中兴奋性神经元相关基因包括Satb2与Neurod6,抑制性神经元相关基因包括Adora2a与Gad2,非神经元细胞相关基因包括Mpo与Nfia(图3h)。该分析的各类神经元细胞注释和标志基因空间分布与MERFISH结果高度一致。因此,Spatial-ATAC-Hi-C在重现细胞身份方面具有较高可靠性,并揭示了小鼠脑组织中神经元与非神经元细胞群在天然组织环境中的独特染色质结构及基因调控程序。
以上结果表明,Spatial-ATAC-Hi-C数据能够从空间维度捕捉成年小鼠脑组织切片中复杂的细胞身份特征。同时,在成人小脑样本分析中,Spatial-ATAC-Hi-C也凸显了在3D基因组结构及染色质可及性进行空间图谱分析,以及揭示人类大脑中细胞类型特异性调控事件方面的强大能力。
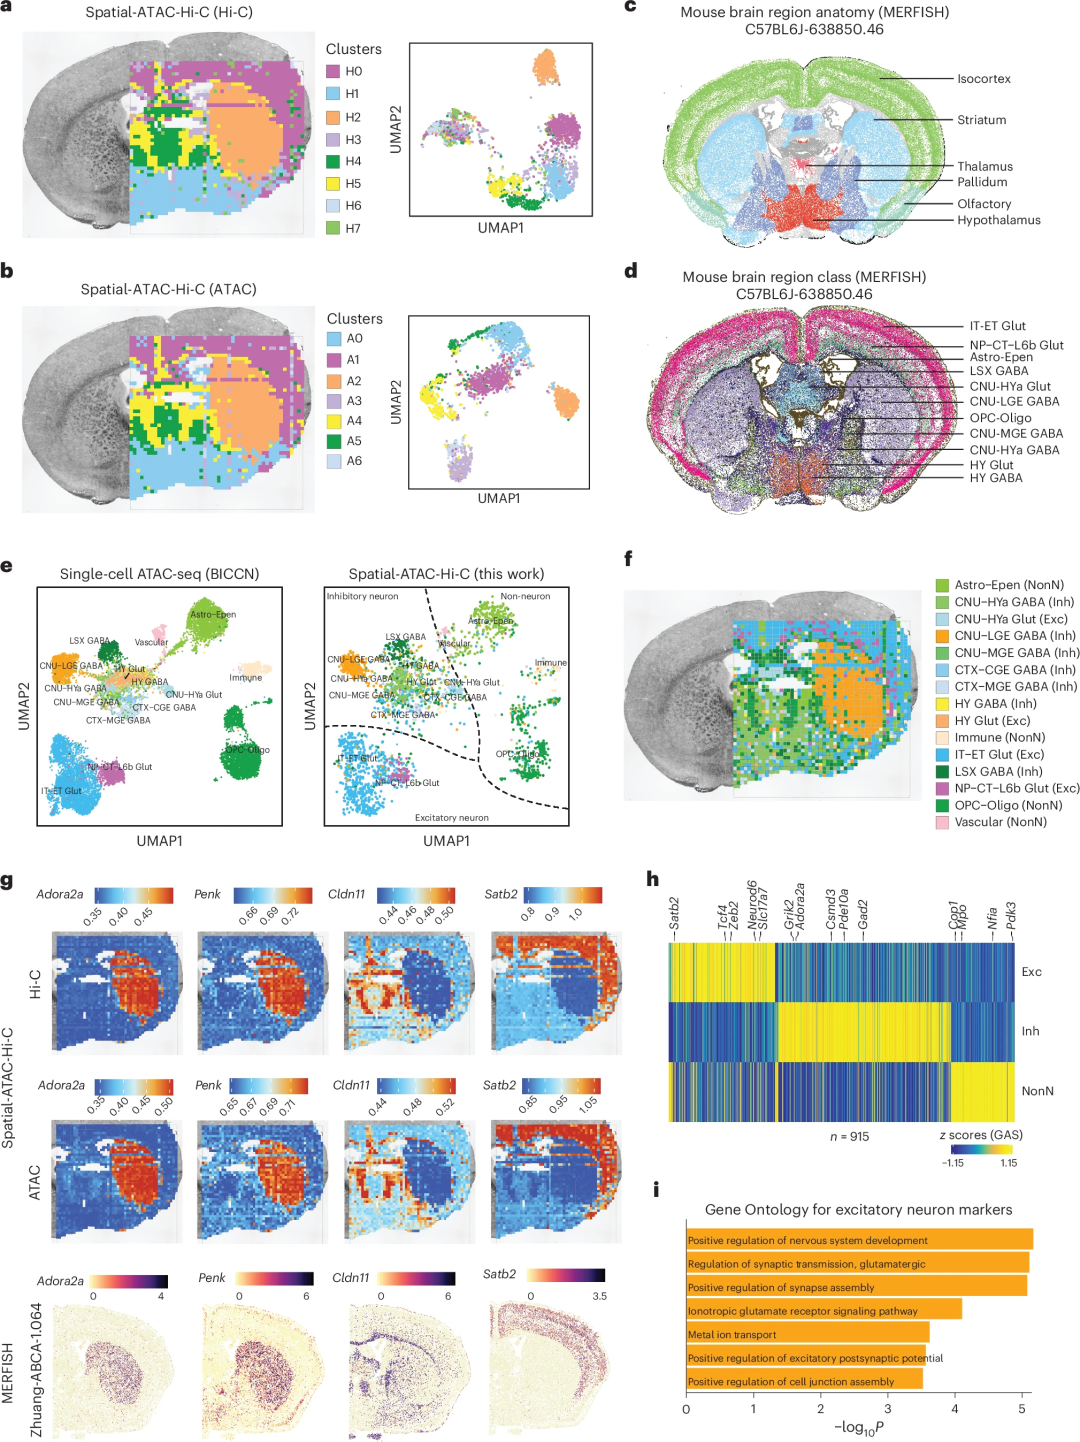
图3.Spatial-ATAC-Hi-C技术揭示小鼠脑组织的细胞类型
为验证Spatial-ATAC-Hi-C能否分析CNV和SV的空间分布特征,研究团队将该技术应用于来自胶质母细胞瘤患者和星形细胞瘤患者的两份样本(在同一载玻片),并利用相邻组织切片对每份肿瘤样本进行了WGS验证(图4)。数据显示,Spatial-ATAC-Hi-C获得的CNV变异谱与WGS获得的变异谱高度一致(图 4c)。
同时,Spatial-ATAC-Hi-C的伪批量接触图谱汇总还鉴定出若干SV。例如,在星形细胞瘤患者样本中,Spatial-ATAC-Hi-C鉴定出一个发生于chr2与chr5间的易位事件,该事件可能导致ADAM23::CTNND2 融合事件。获得的SV需经WGS进一步鉴定,发现星形细胞瘤患者中共有53个SV(占 72.6%)、胶质母细胞瘤患者中共有7个SV(占58%)可得到WGS SV分析结果的支持。该结果表明,Spatial-ATAC-Hi-C能够在伪批量水平上有效捕获SV的分布特征。
此外,研究还探究了Spatial-ATAC-Hi-C能否捕获CNV图谱中的空间异质性,发现共识别出五个聚类,不同聚类之间存在拷贝数差异,例如chr12p与chr11q区域,表明Spatial-ATAC-Hi-C能够有效捕获CNV图谱中的空间异质性。
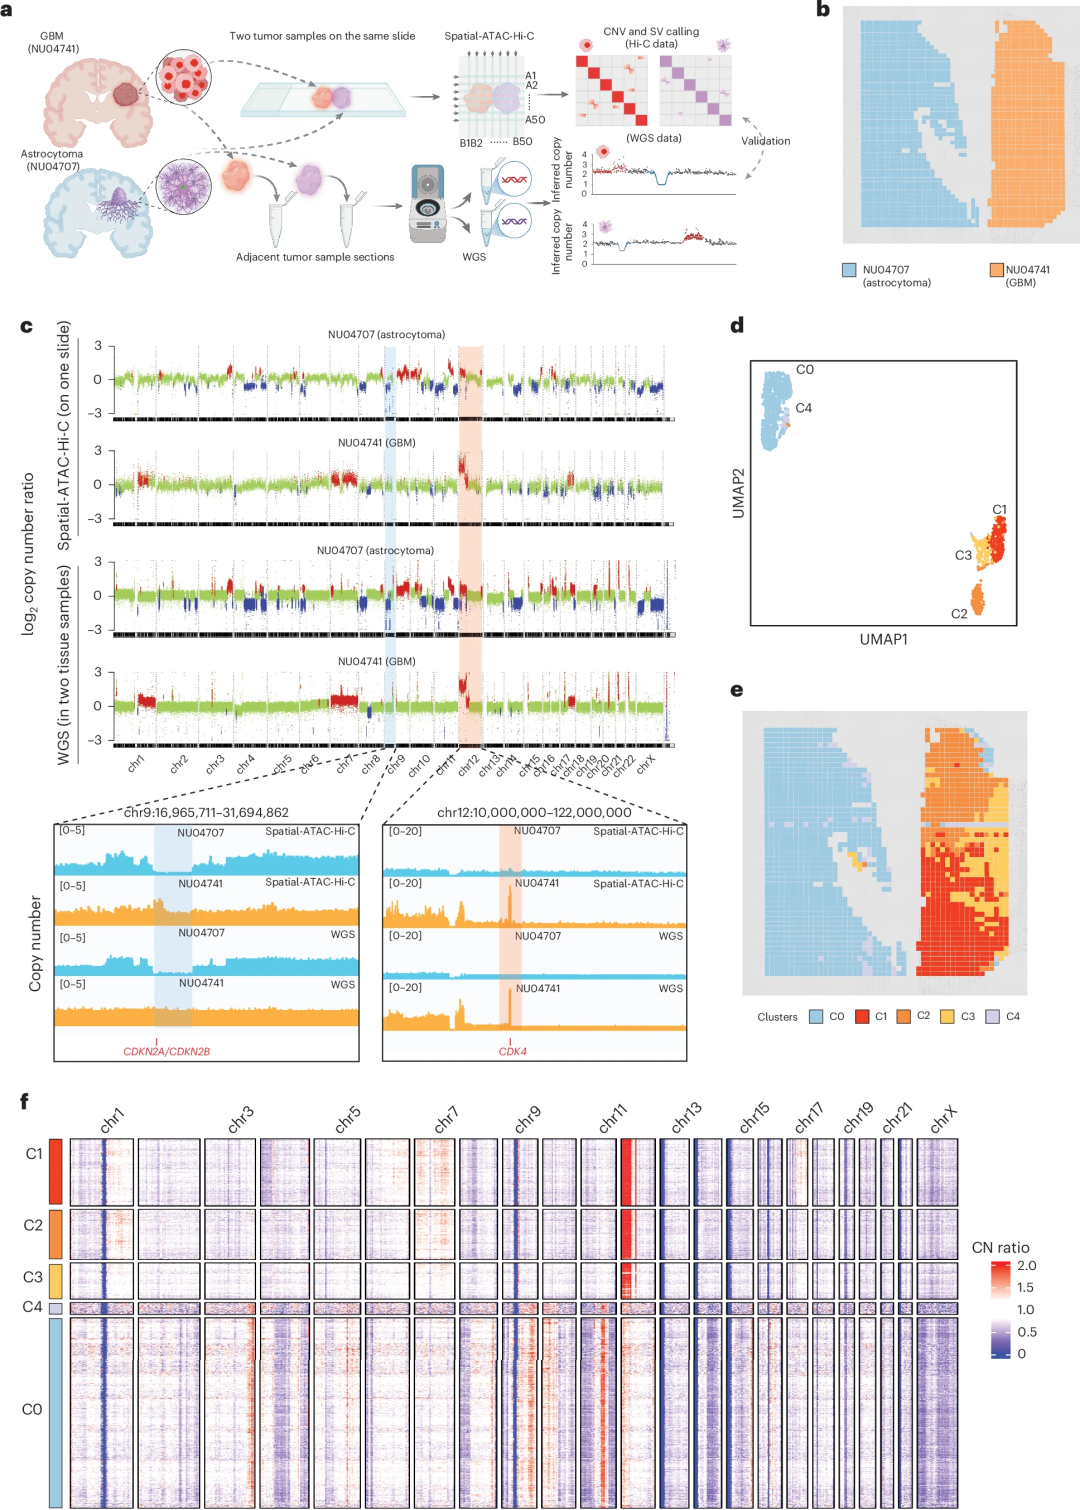
图4.Spatial-ATAC-Hi-C可捕获空间上的拷贝数差异。
结 语
Spatial-ATAC-Hi-C技术可对组织切片中的染色质可及性与3D基因组结构进行同步的原位空间图谱分析,为探究复杂生物环境中3D染色质结构、染色质可及性与时空基因调控之间的动态相互作用提供了有力工具。此外,Spatial-ATAC-Hi-C对完整组织中染色质结构实现了全基因组覆盖,并检测CNV和SV,揭示了基因组异质性与克隆演化过程,为解析肿瘤克隆异质性、癌基因扩增等提供了新手段。
但Spatial-ATAC-Hi-C的空间分辨率仅为每像素50×50μm,尚无法达到细胞分辨率,且覆盖面积较小(约5×5mm)。但随着进一步优化,该技术有望实现更高分辨率的染色质结构图谱绘制以及对不同细胞群体进行更精确的注释;其与单细胞Hi-C/Dip-C技术等互补性技术相结合,可为深入理解3D基因组如何影响细胞身份与组织结构提供更全面的认识。
原文信息:
Wang, P., Wang, J., Wang, Q. et al. Spatial chromatin architecture and accessibility co-profiling of mammalian tissues. Nat Methods (2026). https://doi.org/10.1038/s41592-026-03217-4
 分享
本网站所有内容来源注明为“梅斯医学”或“MedSci原创”的文字、图片和音视频资料,版权均属于梅斯医学所有。非经授权,任何媒体、网站或个人不得转载,授权转载时须注明来源为“梅斯医学”。其它来源的文章系转载文章,或“梅斯号”自媒体发布的文章,仅系出于传递更多信息之目的,本站仅负责审核内容合规,其内容不代表本站立场,本站不负责内容的准确性和版权。如果存在侵权、或不希望被转载的媒体或个人可与我们联系,我们将立即进行删除处理。
在此留言



#3D基因组# #Spatial- ATAC -Hi-C#
28 举报